KI in der Medizin · Fachbeitrag
Digitale Pathologie: was die Scanner leisten und wer befunden darf
Kurz gesagt: Geräte, die einen gefärbten Gewebeschnitt vollständig digitalisieren, sind am Markt; das kleinere der beiden hier verglichenen Geräte führt sein Hersteller für die EU als CE-gekennzeichnet nach der In-vitro-Diagnostika-Verordnung. Über die digitale Primärbefundung ist damit nichts entschieden. Nach dem Positionspapier des Berufsverbands Deutscher Pathologinnen und Pathologen darf die virtuelle Mikroskopie einsetzen, wer nachweisen kann, dass die eigenen diagnostischen Fähigkeiten mit diesem Verfahren denen unter dem Lichtmikroskop ebenbürtig sind — ein Nachweis, der an der Person hängt, nicht am Scanner. Die hier behandelten Regelungen der Ärzte-ZV gelten für den vertragsärztlichen Bereich, nicht ohne Weiteres für die angestellte Krankenhauspathologie.
Vor jedem Bild steht ein Stück Glas
Wer ein pathologisches Institut leitet und über die Umstellung auf digitale Primärbefundung nachdenkt, fängt die Rechnung selten beim Scanner an. Sie beginnt bei den Wegen, die eine Gewebeprobe im Haus nimmt, bevor überhaupt ein Bild entsteht. Zuschnitt, Einbettung, Schnitt und Färbung laufen weiter wie bisher, denn digitalisiert wird erst das fertige Präparat — der gefärbte Gewebeschnitt auf einem Objektträger aus Glas.
Die virtuelle Mikroskopie, wie der Berufsverband die Befundung an digitalen Bildern realer histologischer oder zytologischer Präparate nennt, ist deshalb kein zweiter Betrieb neben dem ersten. Sie ist ein neuer letzter Schritt in einer Kette, die vorne unverändert bleibt. Der Bildschirm ersetzt nicht das Labor, sondern das Okular.
Was die Bildanalyse leistet und wo ihre Grenzen liegen, steht im Beitrag zur KI in der Radiologie; hier geht es um die Stufe davor — Färben, Scannen, Archivieren.
Diagnose-Apps und klinische Entscheidungsunterstützung behandelt der Beitrag zur KI-Diagnose. Die Trennung ist keine Formsache, denn ein Scanner erzeugt ein Bild und sonst nichts — und daran hängt, welche Rechtsakte überhaupt greifen.
Der Engpass sitzt im Labor
Ein Objektträger-Scanner ist ein Motorisierungsproblem mit Optik daran. Er fährt ein Glas unter einem Objektiv ab und setzt die Einzelaufnahmen zu einem Gesamtbild zusammen. Was dabei herauskommt, hängt am Labor: Ein gefalteter oder schlecht gefärbter Schnitt wird durch die Digitalisierung nicht besser, sondern nur größer.
Der Berufsverband hält deshalb daran fest, dass Zuschnitt und Befundung möglichst in einer Hand liegen sollten. Wer befundet, braucht unmittelbaren Zugriff auf die zugeschnittenen Präparate und eine direkte Rücksprachemöglichkeit mit dem Zuschneider, weil sich Unklarheiten in der Zuordnung anders nicht auflösen lassen. Das ist eine Anforderung an die Organisation, nicht an die Technik.
In derselben Kette steckt aber auch das Argument für die räumliche Trennung, und der Berufsverband fasst es eng: Die Probenaufbereitung liege zeitlich vor der Befundung, weshalb der Ort der Befundung keinen Einfluss auf die vorgelagerte Probenanalyse habe. Für den Rückweg gilt das nicht. Aus der Befundung heraus werden Stufenschnitte, Nachfärbungen und Immunhistochemie angefordert, und diese Anforderungen laufen zurück ins Labor. Dieselbe Quelle hält räumliche Nähe für die regelmäßige Präsenz im Institut ausdrücklich weiterhin für erforderlich.
Die Laborautomation der klinischen Chemie behandelt der Beitrag zu Laborrobotern; hier geht es nicht um Pipettierstraßen, sondern um ein Stück Glas, das an einer Stelle zum Datensatz wird.
Faktor 450 in der Kapazität — und die Mitte dazwischen
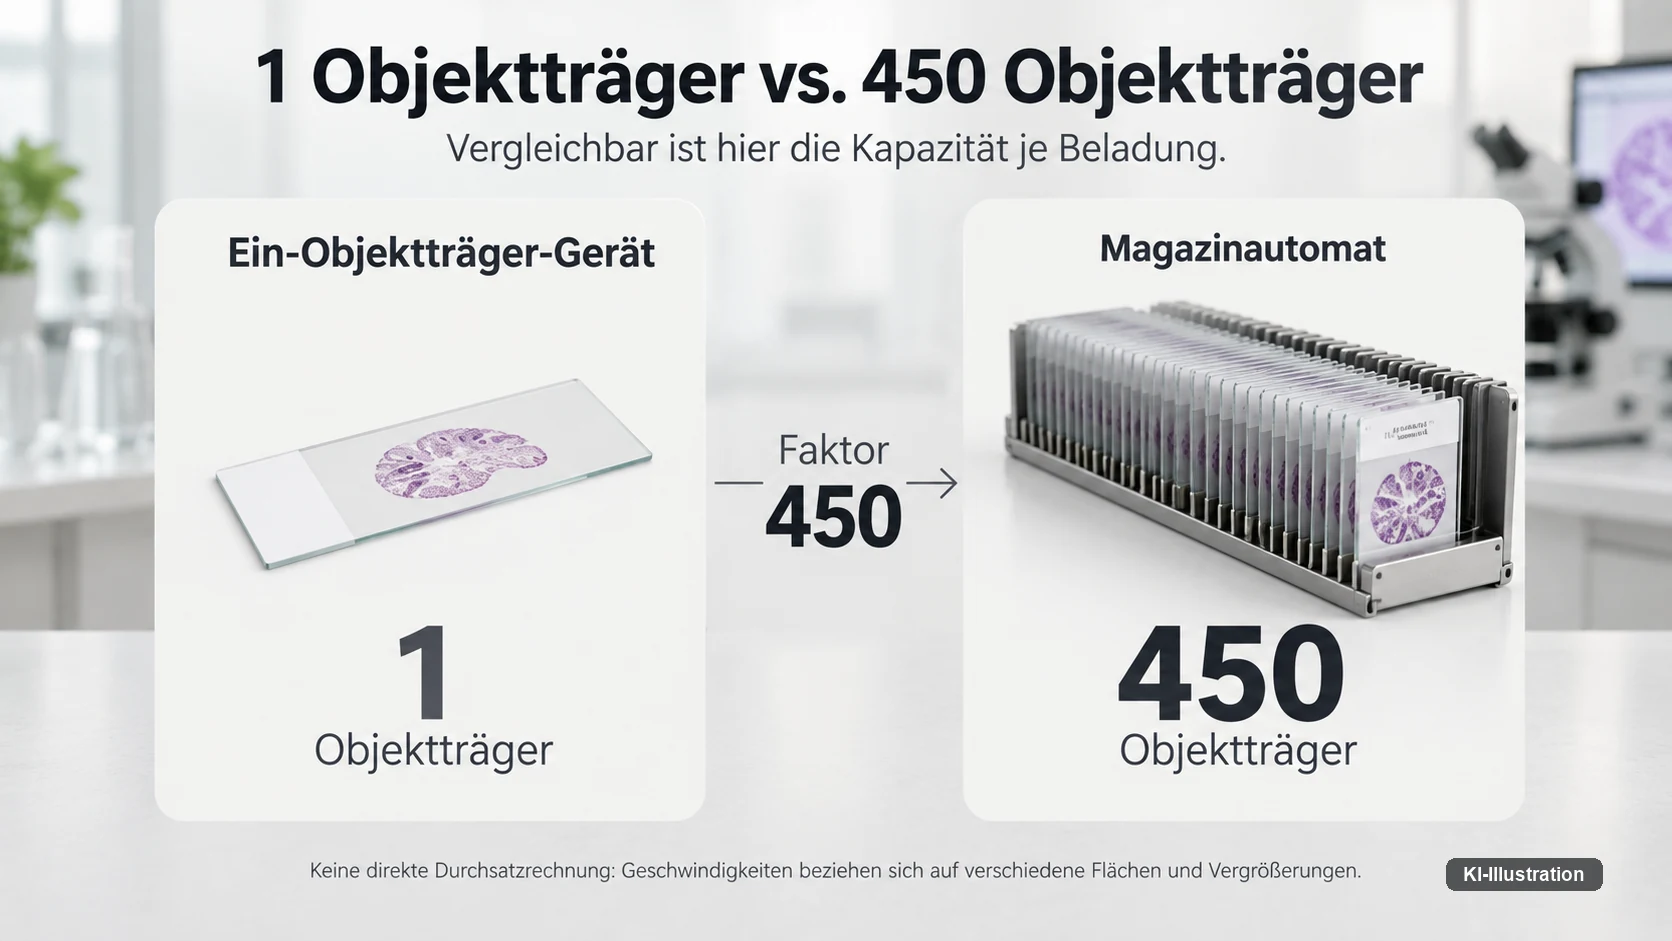
Zwischen den beiden Geräten, für die geprüfte Angaben vorliegen, liegt der Faktor 450 in der Kapazität. Am einen Ende steht ein Gerät für genau einen Objektträger, am anderen ein Automat für 450. Eine Mitte gibt es: Dieselbe 510(k)-Freigabe, die den Aperio GT 450 DX führt, nennt den Aperio GT 180 DX als eigenes Gerät. Der Faktor entscheidet darüber, ob ein Institut einzelne Fälle digitalisiert oder seinen gesamten Tagesdurchsatz — die Klassen dazwischen hat dieser Beitrag nicht beziffert.
| Merkmal | Grundium Ocus | Leica Aperio GT 450 DX |
|---|---|---|
| Kapazität je Beladung | 1 Objektträger (75 × 25 Millimeter) | 450 Objektträger in 15 Magazinen zu je 30 |
| Auflösung | 0,50 Mikrometer je Pixel | 0,26 Mikrometer je Pixel bei 40-facher Vergrößerung |
| Scangeschwindigkeit | rund 60 Sekunden je 15 × 15 Millimeter | 32 Sekunden je Objektträger, 81 je Stunde |
| Angegebener Status | CE-gekennzeichnet nach IVDR (EU), Research Use Only (USA) | Bestimmung zur In-vitro-Diagnostik vermerkt, kein CE- oder FDA-Status genannt |
Herstellerangaben, abgerufen am 9. September 2026, keine unabhängige Messung.
Die beiden Geschwindigkeitsangaben stehen nebeneinander und nicht gegeneinander. Sie beziehen sich auf verschiedene Flächen und Vergrößerungen; wer daraus einen Durchsatzvergleich rechnet, erzeugt eine Zahl, die keine Quelle deckt. Vergleichbar ist allein die Kapazität.
Praktisch heißt das: Ein Ein-Objektträger-Gerät passt zu Konsultation, Zweitmeinung, Lehre und einzelnen Schnellschnitten, weil dort ohnehin ein Mensch daneben steht. Ein Magazinautomat lohnt erst, wenn jedes Präparat digitalisiert wird — und dann verschiebt sich der Aufwand von der Optik ins Archiv, denn die Bilder müssen über Jahre auffindbar und lesbar bleiben.
Wer antritt und was von ihm geprüft vorliegt
Diese Übersicht beruht auf öffentlich abrufbaren Hersteller- und Behördenangaben, die am 9. und 10. September 2026 erreichbar waren. Sie ist eine Verfügbarkeitsauswahl, keine Marktauswahl: Anbieter ohne öffentlich zugängliche Angaben fehlen darin systematisch. Auffällig ist, wo die Unternehmen sitzen — und wem sie gehören.
| Anbieter und Sitz | Eigentum | Angegebener Status und Herkunft der Angabe | Was offen bleibt |
|---|---|---|---|
| Grundium Oy Tampere, Finnland |
kein Gesellschafter genannt | Ocus: Kapazität ein Objektträger, 0,50 µm/Pixel; Hersteller führt CE-Kennzeichnung nach IVDR für die EU, Research Use Only für die USA | Preis; welche Modellvariante die Werte trägt; in den FDA-Registern nicht vertreten |
| Leica Biosystems Deer Park, Illinois; Scanner-Einheit Vista, Kalifornien; deutsche Landesgesellschaft in Nussloch |
nach Unternehmensangabe Danaher, dort unter Diagnostics geführt | Aperio GT 450 DX: 450 Objektträger, 0,26 µm/Pixel, 32 s je Objektträger (Herstellerangabe). 510(k) K253554 vom 7.8.2026 für GT 450 DX und GT 180 DX | CE-Status; Preise; die übrigen Geräte |
| Ventana Medical Systems Tucson, Arizona |
im FDA-Register als Owner/Operator: Roche Diagnostics Operations | VENTANA DP 200 und DP 600, navify Digital Pathology; Roche gibt CE-IVD-Kennzeichnung an und schränkt die US-Anwendung selbst auf bestimmte klinische Zwecke ein | Übernahmejahr; Spezifikationen; Preise |
| Philips Rechtsträger Philips Medical Systems Nederland, Best; deutsche GmbH in Hamburg |
Koninklijke Philips | IntelliSite Pathology Solution: De-Novo-Einstufung DEN160056 vom 12.4.2017, jüngste Freigabe K243871 für Fassung 5.1 vom 6.3.2025. Hersteller: Fassung 6 in den USA Research Use Only, nicht in allen Ländern verkäuflich | Konzernsitz; Spezifikationen; Preise |
| Indica Labs Albuquerque, New Mexico |
im FDA-Register eigener Owner/Operator; kein Gesellschafter ausgewiesen | HALO AP Dx: 510(k) K252762, entschieden am 25. November 2025. Die EU-Fassung heißt HALO AP und wird vom Unternehmen als CE-IVDR-gekennzeichnet geführt | Spezifikationen; Preise; Verhältnis der beiden Fassungen |
Hersteller- und Behördenangaben, abgerufen am 9. und 10. September 2026. Keine unabhängige Messung, keine Vollständigkeit. Für keinen der fünf Anbieter belegt eine Primärquelle die diagnostische Verfügbarkeit in Deutschland.
Das 510(k)-Verfahren prüft keinen klinischen Nutzen, sondern die wesentliche Gleichwertigkeit mit einem bereits im Verkehr befindlichen Produkt. Wer daraus einen Vorsprung gegenüber europäischen Anbietern liest, verwechselt zwei Rechtsordnungen.
Auffällig ist weniger, was in der Tabelle steht, als wie dünn die dritte Spalte bei zwei großen Namen bleibt. Roche und Philips sind präsent, doch belastbare Spezifikationen liegen uns nicht vor — solange das so ist, werden sie genannt und nicht beziffert.
Derselbe Scanner, zwei Rechtsräume
Grundium führt den Ocus für die Europäische Union als CE-gekennzeichnet nach der In-vitro-Diagnostika-Verordnung (EU) 2017/746, für die Vereinigten Staaten dagegen als Research Use Only — dort also nicht zur Diagnostik am Patienten.
Für ein deutsches Institut zählt zunächst nur der europäische Status; für den Einsatz hier ist die US-Einstufung ohne Bedeutung. Es ist zugleich eine Warnung an jede Marktsichtung, die sich an US-Freigaben orientiert: Wer dort nichts findet, hat über die Verfügbarkeit in Europa nichts gelernt.
Was die CE-Kennzeichnung nicht heißt
Die CE-Kennzeichnung ist eine Erklärung des Herstellers, dass sein Produkt den einschlägigen europäischen Anforderungen entspricht. Sie ist kein Gütesiegel und keine behördliche Erlaubnis. Ob eine Benannte Stelle beteiligt war, hängt von der Risikoklasse ab, und welche Klasse für ein bestimmtes Gerät gilt, steht nicht auf dem Zeichen.
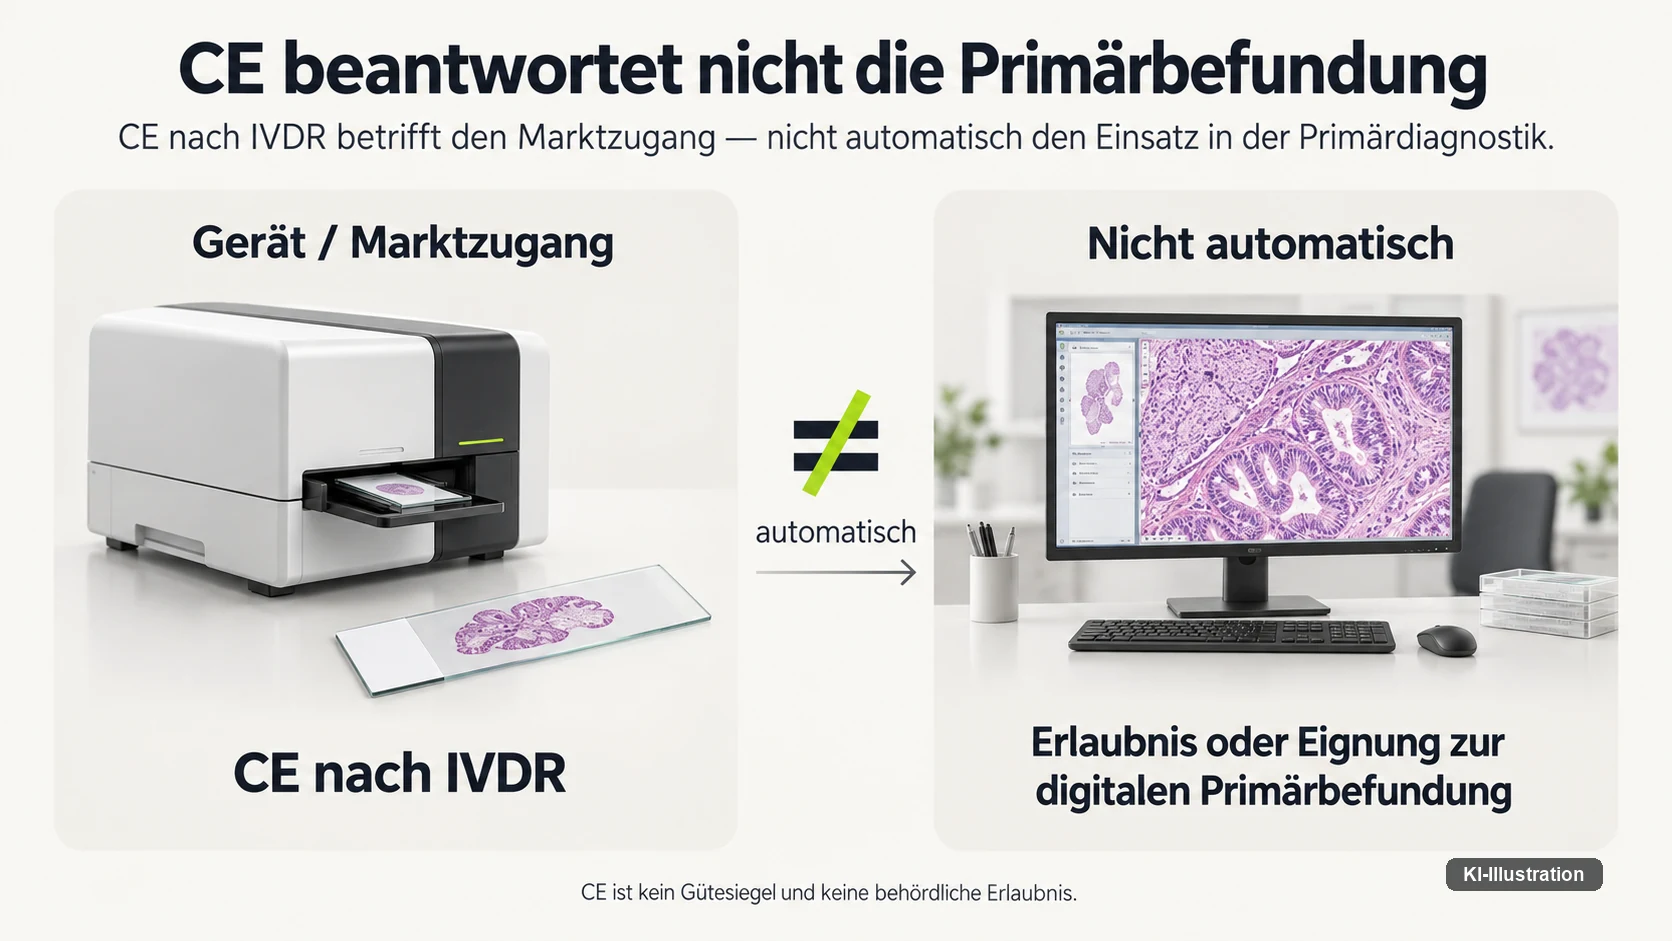
Vor allem beantwortet sie eine andere Frage als die, die eine Institutsleitung umtreibt. Sie betrifft das Inverkehrbringen und die Inbetriebnahme, nicht den Einsatz in einem konkreten diagnostischen Ablauf. Aus „CE-gekennzeichnet nach IVDR“ folgt deshalb nicht „für die Primärdiagnostik freigegeben“.
Wie sich Medizinprodukterecht und EU AI Act bei Software überlagern, die medizinische Bilder auswertet, ordnet der Beitrag zu CE-Kennzeichnung und AI Act im Krankenhaus ein. Für den Scanner bleibt es schlicht: Er darf verkauft werden. Was mit seinen Bildern geschehen darf, steht auf einem anderen Blatt.
Die Erlaubnis hängt an der Person
Hier unterscheidet sich die digitale Pathologie von fast jeder anderen Technikeinführung im Krankenhaus. Grundsätzlich besteht in Deutschland Methodenfreiheit in Diagnostik und Therapie, und das virtuelle Mikroskop ist aus Sicht des Berufsverbands ein Arbeitswerkzeug wie das Lichtmikroskop. Einsetzen darf es nach diesem Positionspapier jede Pathologin und jeder Pathologe, sofern sie oder er nachweisen kann, dass die eigenen diagnostischen Fähigkeiten mit derartigen Verfahren denen an Originalpräparaten unter dem Lichtmikroskop ebenbürtig sind.
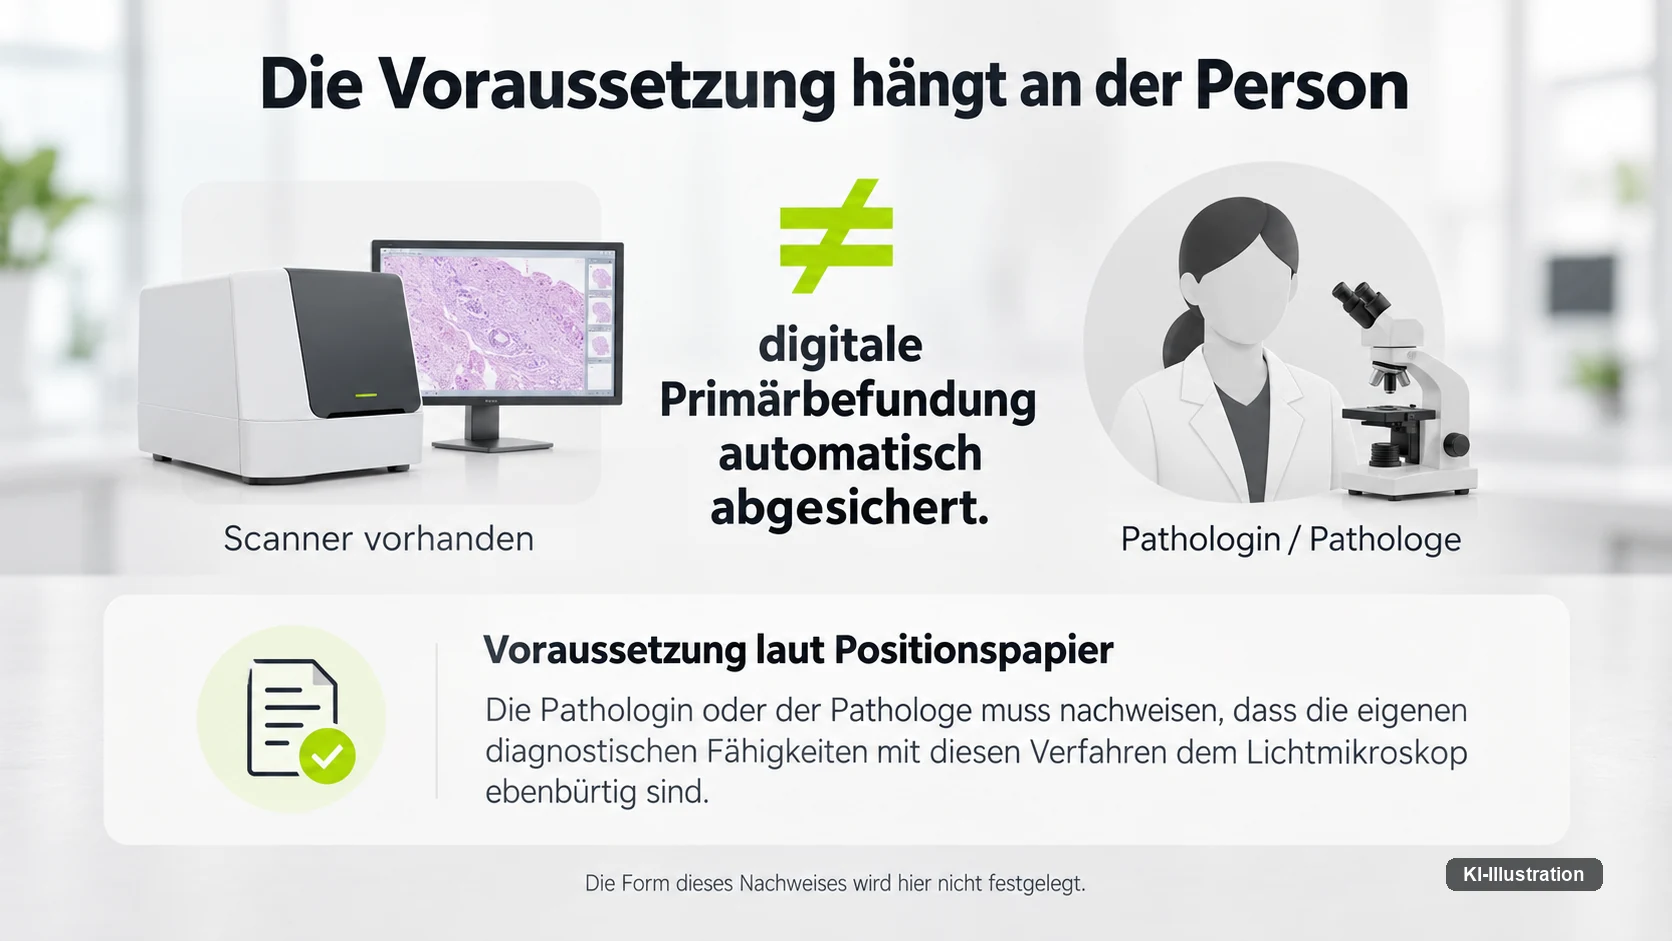
Diese Bedingung hängt an einer Person und nicht an einer Seriennummer. Ein Institut kann sich den größten Automaten in den Keller stellen und hat damit keine einzige Befundung abgesichert. Umgekehrt trägt ein Ein-Objektträger-Gerät weit, wenn die Ebenbürtigkeit für die Menschen belegt ist, die daran arbeiten.
Wie dieser Nachweis auszusehen hat, sagt das Positionspapier nicht. Es verweist auf den vom Berufsverband entwickelten und veröffentlichten Leitfaden Virtuelle Mikroskopie, der Empfehlungen für die technischen Standards und die Validierung des Verfahrens gibt. Der Leitfaden liegt uns nicht im Volltext vor; über seine Inhalte steht hier deshalb nichts.
Daneben steht eine Pflicht, die unabhängig vom Werkzeug gilt. Nach § 135a Absatz 1 SGB V sind Leistungserbringer zur Sicherung und Weiterentwicklung der Qualität ihrer Leistungen verpflichtet; die Leistungen müssen dem jeweiligen Stand der wissenschaftlichen Erkenntnisse entsprechen. Zur digitalen Befundung im Besonderen sagt die Norm nichts, weder erlaubend noch verbietend.
Wo befundet werden darf: § 24 und § 19a Ärzte-ZV
Für den vertragsärztlichen Bereich regelt die Zulassungsverordnung für Vertragsärzte den Ort der Tätigkeit, und sie kennt zwei Wege aus dem Institut heraus. Der ausgelagerte Praxisraum nach § 24 Absatz 5 verlangt räumliche Nähe zum Vertragsarztsitz und muss der Kassenärztlichen Vereinigung unverzüglich angezeigt werden; eine Genehmigung sieht die Vorschrift nicht vor. Der zweite Weg, den der Berufsverband anführt, ist die Videosprechstunde nach § 24 Absatz 8, sofern der Vertragsarzt seiner Verpflichtung nach § 19a Absatz 1 Satz 2 und 3 am Ort seines Vertragsarztsitzes nachkommt.
Was „räumliche Nähe“ heißt, steht nicht in der Norm. Die Rechtsprechung des Bundessozialgerichts hat den Begriff mit einer Zeitgrenze konkretisiert; der Berufsverband hält sie für die Pathologie nicht für erforderlich, weil die Probenaufbereitung der Befundung vorausgeht. Das ist eine Position, kein festgestellter Rechtsstand.
Genauer hinsehen muss man beim Zeitbudget. Der Berufsverband gibt § 19a Absatz 1 als Pflicht zur Anwesenheit im Institut wieder. Der Normtext verlangt jedoch, im Rahmen vollzeitiger vertragsärztlicher Tätigkeit mindestens 25 Stunden wöchentlich in Form von Sprechstunden für gesetzlich Versicherte zur Verfügung zu stehen. Für ein Fach ohne Patientensprechstunde ist der Unterschied erheblich, denn beide Lesarten führen zu verschiedenen Antworten auf dieselbe Frage.
Das Berufsrecht der Ärztekammern folgt der Musterberufsordnung. Nach ihrem § 17 Absatz 1 und 2 ist die ambulante ärztliche Tätigkeit an die Niederlassung in einer Praxis gebunden; darüber hinaus dürfen Ärztinnen und Ärzte an zwei weiteren Orten tätig sein. Eine ambulante Tätigkeit im Umherziehen erlaubt die Musterberufsordnung nicht: Mobiles Arbeiten heißt hier feste zusätzliche Orte, nicht der Laptop im Zug. Werden mehrere Orte für die Schnellschnittdiagnostik aufgesucht, verweist der Berufsverband auf die Ausnahme für aufsuchende medizinische Gesundheitsversorgung nach § 17 Absatz 3. Verbindlich ist jeweils die Berufsordnung der zuständigen Landesärztekammer, die von der Musterfassung abweichen kann.
Geltungsbereich: Die Ärzte-ZV betrifft die vertragsärztliche Versorgung. Für angestellte Pathologinnen und Pathologen im Krankenhaus gelten andere Regelungen, die dieser Beitrag nicht geprüft hat. Die zuständige Kassenärztliche Vereinigung kann vor Ort abweichend entscheiden. Redaktionelle Einordnung, keine Rechtsberatung.
164 von 1.900 Krankenhäusern
Eine einzige Zahl erklärt, warum die Ortsfrage in der deutschen Pathologie kein Randthema ist. Lediglich 164 der knapp 1.900 Krankenhäuser verfügen über eine eigene Pathologie; bei allen anderen Häusern erfolgt die Schnellschnittdiagnostik durch eine Pathologin oder einen Pathologen eines kooperierenden Instituts. Die 164 stammt aus dem Positionspapier vom 30. September 2024; die Krankenhauszahl bezieht sich dort auf Daten des Statistischen Bundesamts von 2022. Beide Werte können heute anders liegen.
Der Punkt ist nicht die exakte Zahl, sondern das Verhältnis. Pathologie ist in Deutschland weit überwiegend eine zugelieferte Leistung. Wer den Schnellschnitt macht — die Beurteilung von Gewebe noch während der laufenden Operation —, sitzt meist nicht im selben Haus wie der Chirurg, sondern fährt hin.
In dieser Fahrerei liegt die Reserve, auf die der Berufsverband zielt: Die Wartezeit zwischen zwei Schnellschnitten lässt sich nutzen, um digitale Bilder aus dem eigenen Institut zu befunden. Einige Institute setzen das nach Verbandsangabe bereits ein, derzeit allerdings für Fälle außerhalb des Vertragsarztrechts. Die Technik ist im Haus, ihre Anwendung auf den vertragsärztlichen Teil der Arbeit ist es nicht.
Was zehn Verbände an der Akkreditierung kritisieren
In einem akkreditierten Institut ist die Einführung eines geänderten diagnostischen Verfahrens typischerweise ein Fall für das Qualitätsmanagement. Welche Norm das im Einzelnen verlangt und in welchem Umfang die Akkreditierungsstelle daran beteiligt ist, hat dieser Beitrag nicht geprüft. Im März 2026 haben zehn Verbände und Fachgesellschaften ein gemeinsames Positionspapier zum Akkreditierungswesen vorgelegt: neben Pathologie und Neuropathologie auch Humangenetik, Laborärzte, akkreditierte Labore, Mikrobiologie und Virologie. Diese Breite reicht weit über ein Fach hinaus.
Am greifbarsten ist die Kritik an den Laufzeiten. Akkreditierungsurkunden werden nach Angabe der unterzeichnenden Verbände in einer Reihe von Fällen erst zwölf bis achtzehn Monate nach Abschluss des Verfahrens ausgestellt, was rechtliche und organisatorische Unsicherheit erzeugt und auf Folgeaudits durchschlägt. Der Wortlaut ist „in einer Reihe von Fällen“, nicht „in der Regel“; eine unabhängige Erhebung oder eine Fallzahl steht nicht dahinter.
Daneben stehen Punkte, die jede Institutsleitung wiedererkennen dürfte: ein laboralltagsferner Dokumentationsaufwand, der erheblich gestiegen sei; ein Übergewicht der Systembegutachtung, die nach Darstellung des Papiers meist von fachfremden Auditoren durchgeführt wird; steigende Kosten; und die Abschaffung der früheren Sektorkomitees, die als deutlicher Rückschritt bewertet wird. Gefordert werden unter anderem verbindliche Bearbeitungsfristen und transparente Kommunikationsstrukturen. Adressiert ist die Deutsche Akkreditierungsstelle, die das Papier namentlich nennt — wobei es ausdrücklich klarstellt, die Kritik sei keine pauschale Infragestellung der Akkreditierung oder der Arbeit dieser Stelle.
Bemerkenswert ist, was es nicht nennt: eine ISO-Norm. Im gesamten Volltext steht keine. Über die tatsächlich angewandte Norm sagt dieser Befund nichts — nur darüber, dass sich eine Berufung auf eine bestimmte Normnummer aus diesem Dokument nicht ableiten lässt, obwohl genau das im Netz kursiert.
Was der GeDIG-Entwurf vorhat
Auf der Gesetzgebungsseite läuft parallel das Gesetz für Daten und digitale Innovation im Gesundheitswesen, kurz GeDIG. Der Referentenentwurf des Bundesministeriums für Gesundheit datiert auf den 5. Mai 2026; das Kabinett hat am 15. Juli 2026 beschlossen, eine Bundestagsdrucksache der Bundesregierung vom 13. August 2026 liegt vor. Im Bundesgesetzblatt Teil I ist der Vorgang am 10. September 2026 nicht verkündet; geltendes Recht ist der Entwurf nicht. Der Berufsverband hat am 18. Mai 2026 zum Referentenentwurf Stellung genommen.
Zwei Regelungen lehnt er ab. Beim digitalen Versorgungseinstieg nach § 345a SGB V sollen Krankenkassen Daten aus der elektronischen Patientenakte für Ersteinschätzung und Terminsuche nutzen können; darin sieht der Verband einen Eingriff in die Patientensteuerung, die er allein bei der Ärzteschaft verortet, und schlägt die ersatzlose Streichung des Absatzes 3 vor. Bei den Modellvorhaben zur Genomsequenzierung nach § 64e SGB V geht es um Zuständigkeit: Der Entwurf würde es dem Spitzenverband Bund der Krankenkassen erlauben, die Teilnahmeanforderungen eigenständig festzulegen, auch unabhängig von den Empfehlungen der Deutschen Krankenhausgesellschaft.
Die Kritik des Verbands richtet sich gegen zwei Regelungen und nicht gegen die Befundung am Bildschirm; ob der Entwurf sie an anderer Stelle berührt, lässt sich aus der Stellungnahme nicht ablesen, und der Entwurfstext selbst liegt diesem Beitrag nicht vor. Relevant bleibt das Vorhaben, weil es zeigt, wo die Konflikte gerade verlaufen — bei der Frage, wer über Zugänge und Anforderungen bestimmt. Ob die Forderungen des Verbands im Kabinettentwurf aufgegriffen wurden, ist nicht geprüft.
Was dieser Beitrag nicht belegen kann
Vier Lücken bleiben offen, und jede ist für eine Beschaffungsentscheidung erheblich. Wie viele deutsche Institute tatsächlich digital primärbefunden, lässt sich mit keiner geprüften Zahl belegen. Der Berufsverband schreibt, die virtuelle Mikroskopie habe sich bewährt und werde in vielen Instituten genutzt — eine Verbandsangabe ohne Erhebung dahinter.
Damit steht auch die Einordnung „wachsend, teils Regelbetrieb“ auf schmalem Grund, die unsere Übersicht zur KI in der Medizin für die Pathologie führt. Gestützt ist sie durch die Aussage des Verbands, nicht durch eine Zahl.
Die zweite Lücke ist der Preis: Für einen Objektträger-Scanner liegt keine geprüfte Preisangabe vor, und ohne Quelle und Abrufdatum steht hier keine. Wie sich Investitionsrechnungen für Klinik-Technik aufbauen lassen, behandelt der Beitrag zu Kosten und Wirtschaftlichkeit von Krankenhausrobotern.
Die dritte betrifft die Marktanteile: unbelegt. Die vierte den Leitfaden Virtuelle Mikroskopie, dessen Inhalt hier bewusst leer bleibt. Dazu eine kleinere Unschärfe: Die Herstellerseite mit den Werten des Grundium-Geräts führt sie unter einer Modellbezeichnung, die von ihrer Adresse abweicht — welche Variante sie trägt, gehört vor einer Beschaffung am Datenblatt geklärt. Warum die digitale Pathologie in einer Portfoliorechnung trotz klinischem Nutzen durchfällt — es liegt am Verhältnis von Ersatz zu Anschaffung —, zeigt Krankenhaus 2031.
Woran der nächste Schritt sichtbar wird
Geräte für beide Enden des Bedarfs sind am Markt, eines davon führt der Hersteller ausdrücklich als CE-gekennzeichnet nach IVDR, und die Auflösung liegt nach Herstellerangabe bei Bruchteilen eines Mikrometers je Pixel. Was in diesem Beitrag offengeblieben ist, ist an keiner Stelle die Optik.
Bewegung entsteht dort, wo Nachweise und Zuständigkeiten geklärt werden. Der Leitfaden Virtuelle Mikroskopie wird interessant, sobald er im Volltext vorliegt und erkennbar ist, welche Validierung er für die Ebenbürtigkeit vorschlägt. Ebenso zählt, wie die Kassenärztlichen Vereinigungen mit Anzeigen ausgelagerter Praxisräume umgehen, denn dort entscheidet sich, ob der Weg über § 24 Absatz 5 trägt.
Bei der Akkreditierung dürfte sich schneller etwas zeigen als im Gesetzgebungsverfahren. Zehn Verbände fordern verbindliche Bearbeitungsfristen; ob daraus etwas wird, lässt sich an den Ausstellungszeiten der Urkunden ablesen.
Für eine Institutsleitung vor der Entscheidung verschiebt das die Reihenfolge der Arbeit. Die Geräteauswahl ist der kleinere Teil und ohnehin erst sinnvoll, wenn feststeht, wie viele Präparate täglich durch den Scanner sollen. Der größere Teil ist die Frage, wer im Haus den Nachweis der Ebenbürtigkeit führt und wie er ins Qualitätsmanagement kommt — denn das Gerät ist beschaffbar, der Nachweis nicht.
Quellen und Stand — 9. September 2026. Im Wortlaut geprüfte Primärquellen: Berufsverband Deutscher Pathologinnen und Pathologen, Positionspapier Telepathologie und Homeoffice, 30. September 2024 — daraus 164 der knapp 1.900 Krankenhäuser mit eigener Pathologie (Verbandsangabe; die Krankenhauszahl stammt nach Fußnote 4 aus destatis-Daten von 2022), die Bedingung der Ebenbürtigkeit, die Methodenfreiheit, Existenz, Zweck und Urheberschaft des Leitfadens Virtuelle Mikroskopie (vom Berufsverband entwickelt und veröffentlicht), die Hinweise zu Zuschnitt, Berufsrecht und Datenschutz sowie der Verweis auf die Zeitgrenze aus der Rechtsprechung des Bundessozialgerichts. · Gemeinsames Positionspapier zum Akkreditierungswesen, zehn Verbände und Fachgesellschaften, 5. März 2026 — daraus die zwölf bis achtzehn Monate bis zur Ausstellung der Urkunden („in einer Reihe von Fällen“), die Zahl der Trägerverbände, die Nennung der Deutschen Akkreditierungsstelle und der Befund, dass keine ISO-Norm genannt wird. · BDP-Stellungnahme zum GeDIG-Referentenentwurf, 18. Mai 2026, Entwurfsstand 5. Mai 2026 — daraus die Positionen zu § 345a Absatz 3 und § 64e SGB V. · Normtexte: § 19a Ärzte-ZV (25 Stunden wöchentlich in Form von Sprechstunden für gesetzlich Versicherte), § 24 Ärzte-ZV (Absatz 5 und Absatz 8), § 135a SGB V. · Herstellerangaben ohne unabhängige Messung, abgerufen am 9. September 2026: Grundium, Produktseite Ocus (1 Objektträger 75 × 25 Millimeter, 0,50 Mikrometer je Pixel, rund 60 Sekunden je 15 × 15 Millimeter, CE-Kennzeichnung nach IVDR für die EU, Research Use Only für die USA) und Leica Biosystems, Aperio GT 450 DX (450 Objektträger in 15 Magazinen zu je 30, 32 Sekunden je Objektträger, 81 je Stunde, 0,26 Mikrometer je Pixel bei 40-facher Vergrößerung; die Seite vermerkt die Bestimmung zur In-vitro-Diagnostik, nennt aber keinen CE- oder FDA-Status). · Firmensitze, Eigentümer und Produktnamen nach Unternehmensangaben, abgerufen am 10. September 2026: Grundium, Indica Labs, Leica Biosystems und dessen Impressum, Danaher, Roche Diagnostics und Philips. · Der Verfahrensstand des GeDIG nach dem Gesetzestracker des Bundesgesundheitsministeriums, abgerufen am 10. September 2026. · Die vier Behördenkennungen sind am 10. September 2026 in der 510(k)-Datenbank und der De-Novo-Einstufung der FDA gegengeprüft: K252762 (Indica Labs, 25. November 2025), K243871 (Philips, 6. März 2025), DEN160056 (Philips, 12. April 2017), K253554 (Leica, 7. August 2026). Keine Prognosen; für Scanner liegt keine geprüfte Preisquelle vor. Diese Einordnung ist redaktionell und keine Rechtsberatung.
Häufige Fragen
Braucht die Befundung außerhalb des Instituts eine Genehmigung der Kassenärztlichen Vereinigung?
Für ausgelagerte Praxisräume sieht § 24 Absatz 5 Ärzte-ZV keine Genehmigung vor, sondern die unverzügliche Anzeige, dazu räumliche Nähe zum Vertragsarztsitz. Der Berufsverband weist darauf hin, dass die zuständige Vereinigung vor Ort zu einer eigenen Rechtsauffassung kommen kann. Redaktionelle Einordnung, keine Rechtsberatung.
Gilt die Ärzte-ZV auch für angestellte Pathologinnen im Krankenhaus?
Die Zulassungsverordnung für Vertragsärzte regelt die vertragsärztliche Versorgung. Für die angestellte Krankenhauspathologie gelten andere Regelungen, die dieser Beitrag nicht geprüft hat, weshalb sich die beschriebenen Wege nicht ohne Weiteres übertragen lassen.
Wer nimmt den Nachweis der Ebenbürtigkeit ab?
Das Positionspapier nennt die Bedingung, aber kein Verfahren und keine prüfende Stelle. Es verweist auf den Leitfaden Virtuelle Mikroskopie, der Empfehlungen zu technischen Standards und zur Validierung geben soll; dieser Leitfaden liegt uns nicht im Volltext vor. Das Positionspapier benennt auch keine behördliche Abnahme. Ob andere Vorschriften eine förmliche Prüfung verlangen, hat dieser Beitrag nicht geprüft. Redaktionelle Einordnung, keine Rechtsberatung.
Reicht die CE-Kennzeichnung eines Scanners als Grundlage für die Primärbefundung?
Nein. Die CE-Kennzeichnung ist eine Erklärung des Herstellers zum Inverkehrbringen und kein Gütesiegel; über den Einsatz in einem konkreten diagnostischen Ablauf sagt sie nichts. Die Verantwortung bleibt bei der Ärztin oder dem Arzt, und der Nachweis der Ebenbürtigkeit ist personenbezogen.
Warum führt ein Hersteller dasselbe Gerät in den USA nur zur Forschung?
Grundium gibt für den Ocus die CE-Kennzeichnung nach der In-vitro-Diagnostika-Verordnung für die EU an, für die USA dagegen Research Use Only. Das ist eine Frage des jeweiligen Marktzugangs und kein Urteil über die Qualität des Geräts.
Lassen sich die Scangeschwindigkeiten zweier Hersteller vergleichen?
In diesem Fall nicht. Die Angaben beziehen sich auf verschiedene Flächen und Vergrößerungen, und beide sind Herstellerangaben ohne unabhängige Messung. Vergleichbar ist die Kapazität je Beladung: ein Objektträger gegen 450.
Ändert der GeDIG-Entwurf etwas an der digitalen Befundung?
Nach der Stellungnahme vom 18. Mai 2026 betrifft die Kritik des Berufsverbands den digitalen Versorgungseinstieg nach § 345a SGB V und die Modellvorhaben nach § 64e SGB V, nicht die Befundung am Bildschirm. Der Entwurfsstand vom 5. Mai 2026 ist ein Referentenentwurf und kein geltendes Recht.
Ist die Befundung im Homeoffice datenschutzrechtlich machbar?
Der Berufsverband verweist auf das Bundesdatenschutzgesetz, das Fünfte und Zehnte Sozialgesetzbuch, die ärztliche Schweigepflicht und die einzuhaltenden technischen und organisatorischen Maßnahmen. Eine pauschale Aussage folgt daraus nicht, weil die Bewertung an Arbeitsplatz und Übertragungsweg hängt. Redaktionelle Einordnung, keine Rechtsberatung.