Healthcare-Robotik · Fachbeitrag
Krankenhausroboter und Recht: CE, MDR und AI Act im Zusammenspiel
Kurz gesagt: Ob ein Klinik- oder Pflegeroboter nur als „Maschine“ oder zusätzlich als Medizinprodukt gilt, entscheidet nach aktuellem Stand die Zweckbestimmung nach MDR Art. 2, nicht die Bauart. Ein reiner Transportroboter braucht meist nur die CE-Kennzeichnung nach der EU-Maschinenverordnung. Ein KI-gestützter Chirurgie- oder Diagnoseroboter kann parallel drei Pflichtenstränge tragen: Maschinen-CE, Medizinprodukt-CE und Hochrisiko-KI-Pflichten. Dieser Beitrag ordnet die Rahmen und Fristen ein — das ist eine redaktionelle Einordnung, keine Rechtsberatung; im Einzelfall Anwalt/Fachstelle. Den Produktüberblick liefert der Überblick zu Klinikrobotern.
Warum bei einem Klinikroboter mehrere Gesetze gleichzeitig greifen
Wer als Klinikleitung oder Medizintechnik-Verantwortlicher einen Roboter auf die Station holt, kauft rechtlich selten nur eine Sache. Das Gerät ist zugleich Maschine, oft ein datenverarbeitendes Gerät und manchmal ein Medizinprodukt, und für jede dieser Rollen gibt es einen eigenen EU-Rechtsrahmen. Diese Rahmen laufen nicht nacheinander ab, sondern können sich überlagern.
Das klingt nach Bürokratie, hat aber einen nüchternen Grund. Ein Serviceroboter im Krankenhaus bewegt sich zwischen Menschen, sammelt Daten und hängt im Netz, und an jedem dieser Punkte setzt ein anderes Rechtsgebiet an — Maschinenrecht, Datenschutz, Produktsicherheit. Welcher Strang zusätzlich dazukommt, hängt vom Zweck ab, den der Hersteller dem Gerät gibt. Den Strang IT-Sicherheit — Meldepflichten, Angriffserkennung und die Frage, ab wann ein Haus als kritische Anlage gilt — nimmt der Beitrag zu NIS2 und KRITIS im Krankenhaus auf.
Alle Datumsangaben in der Übersicht sind Geltungs- oder Anwendungsdaten, nicht das Inkrafttreten. Eine Einzelfallprüfung oder Beratung ersetzen sie nicht, sie zeigen nur, welche Uhren gerade ticken.
| Rahmen | Kern für Klinikroboter | Frist / Datum | Status |
|---|---|---|---|
| EU-Maschinenverordnung (EU) 2023/1230 | Service-/Klinikroboter gilt als „Maschine“ → CE plus Konformitätsbewertung | anwendbar ab 20.01.2027 | PRIMÄR (Datum) |
| MDR (EU) 2017/745 | Roboter nur bei medizinischer Zweckbestimmung ein Medizinprodukt | anwendbar seit 26.05.2021 | PRIMÄR |
| EU AI Act (EU) 2024/1689 | Roboter-KI kann je nach Einsatz Hochrisiko sein | gestaffelt, siehe Fristentabelle | PRIMÄR (Rahmen) |
| DSGVO (EU) 2016/679 | Kameras, Sensorik und Teleoperation verarbeiten personenbezogene Daten | anwendbar seit 25.05.2018 | PRIMÄR |
| Cyber Resilience Act (EU) 2024/2847 | „Security by design“ und Update-Pflichten für vernetzte Geräte | volle Pflichten ab 11.12.2027 | PRIMÄR (Datum) |
| Produkthaftungs-RL (EU) 2024/2853 | Software und KI ausdrücklich als „Produkt“; Beweiserleichterungen | national umzusetzen bis 09.12.2026 | PRIMÄR (Datum) |
| ISO 13482:2014 | Sicherheitsnorm für persönliche Assistenzroboter | freiwillig, kein Gesetz | PRIMÄR (Norm) |
Das Wort „kann“ in der Übersicht ist ernst gemeint. Ein Rahmen greift nicht bei jedem Gerät, nur weil er existiert. Ein Transportwagen fällt darum anders aus als ein KI-Chirurgieroboter.
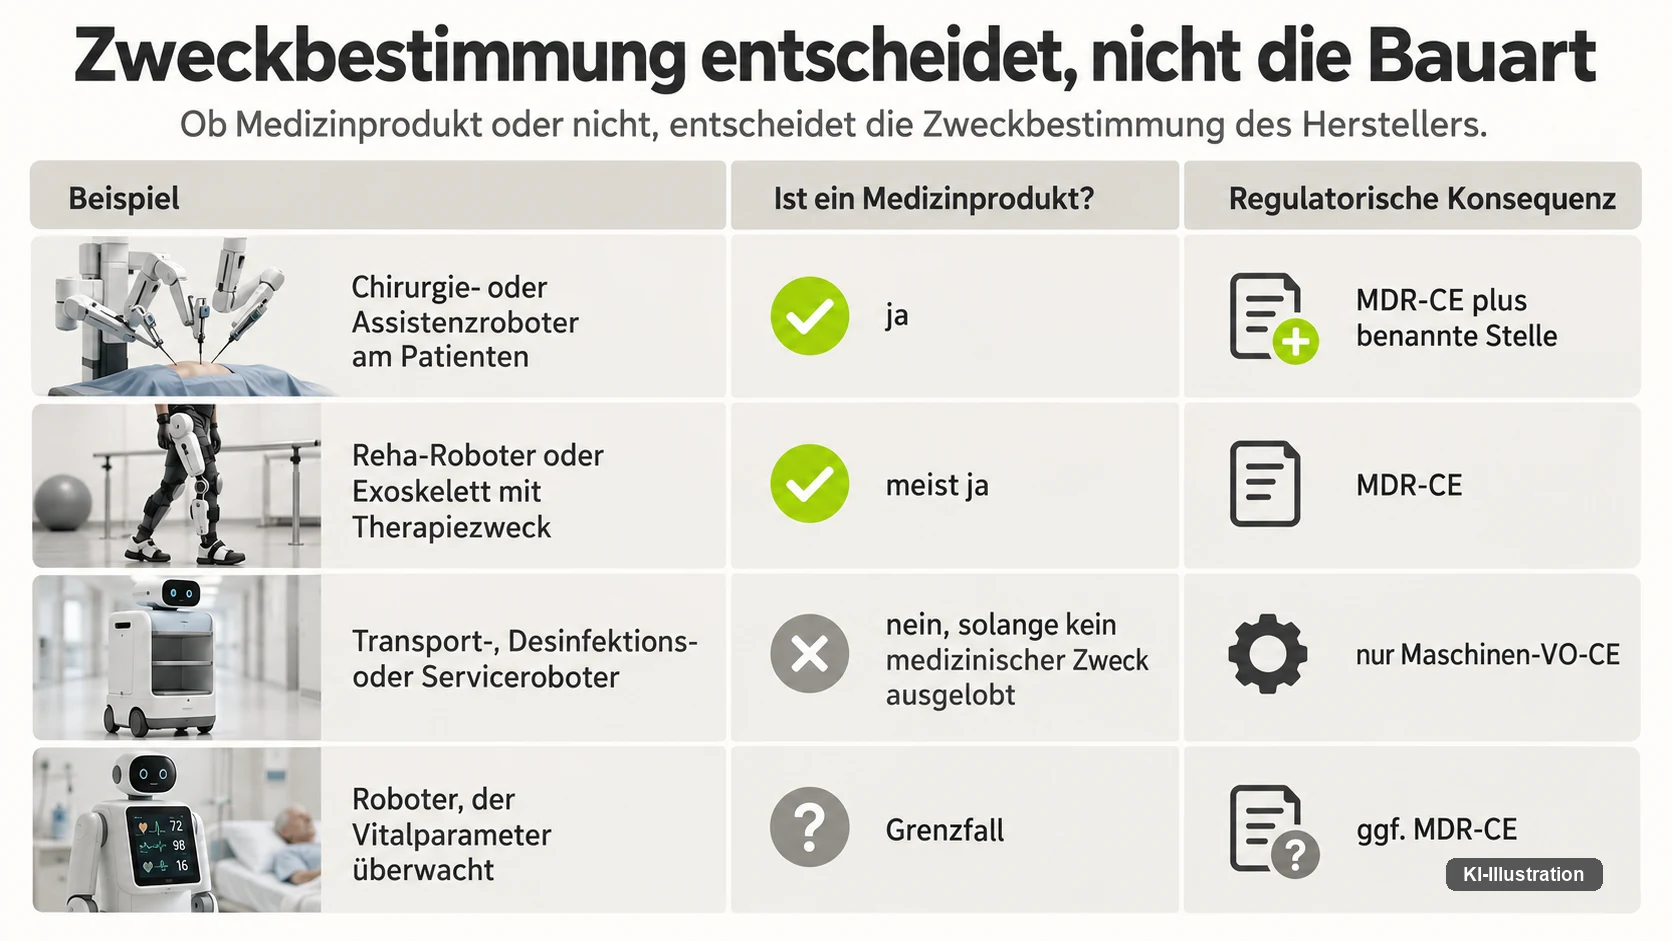
Der Kern: Zweckbestimmung entscheidet, nicht die Bauart
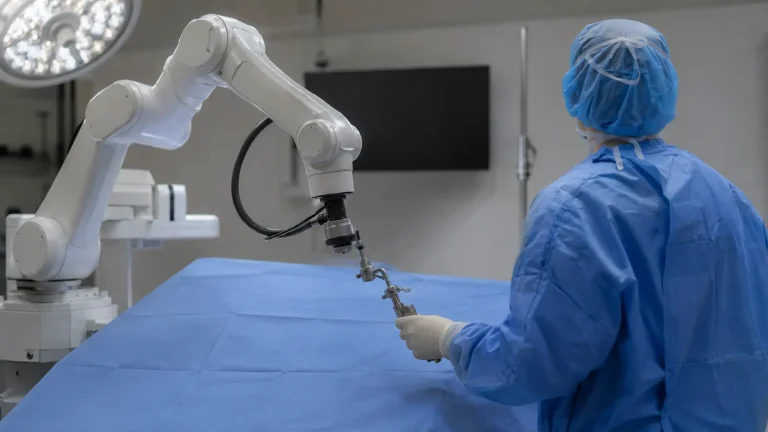
Die wichtigste Weiche stellt nicht das Aussehen des Roboters, sondern die Zweckbestimmung, die der Hersteller ihm gibt. Der Maßstab dafür steht in MDR Art. 2. Ein Roboter wird zum Medizinprodukt, sobald ihm ein medizinischer Zweck zugeschrieben wird — also Diagnose, Verhütung, Überwachung, Behandlung oder Linderung von Krankheiten. Wie unterschiedlich der regulatorische Stand bei den einzelnen Operationsrobotern aussieht, zeigt die Übersicht dazu, welche OP-Systeme in Europa und in den USA verfügbar sind.
Ausschlaggebend sind Kennzeichnung, Gebrauchsanweisung und Werbung des Herstellers. Zwei baugleiche Geräte können deshalb unterschiedlich eingestuft sein, wenn nur einer der beiden Hersteller einen medizinischen Zweck auslobt.
Die Zuordnung typischer Robotertypen in der Tabelle stützt sich auf Fachstellen und ist keine verbindliche Klassifikation. Konkrete Risikoklassen gehören im Einzelfall geprüft, auch wenn die Einteilung als Faustregel gut taugt.
| Robotertyp | Medizinprodukt? | Regime | Status |
|---|---|---|---|
| Chirurgie- oder Assistenzroboter am Patienten | ja — hohe Risikoklasse | MDR-CE plus benannte Stelle | ATTRIBUIERT · Klasse im Einzelfall prüfen |
| Reha-Roboter oder Exoskelett mit Therapiezweck | meist ja (Therapie/Linderung) | MDR-CE | ATTRIBUIERT |
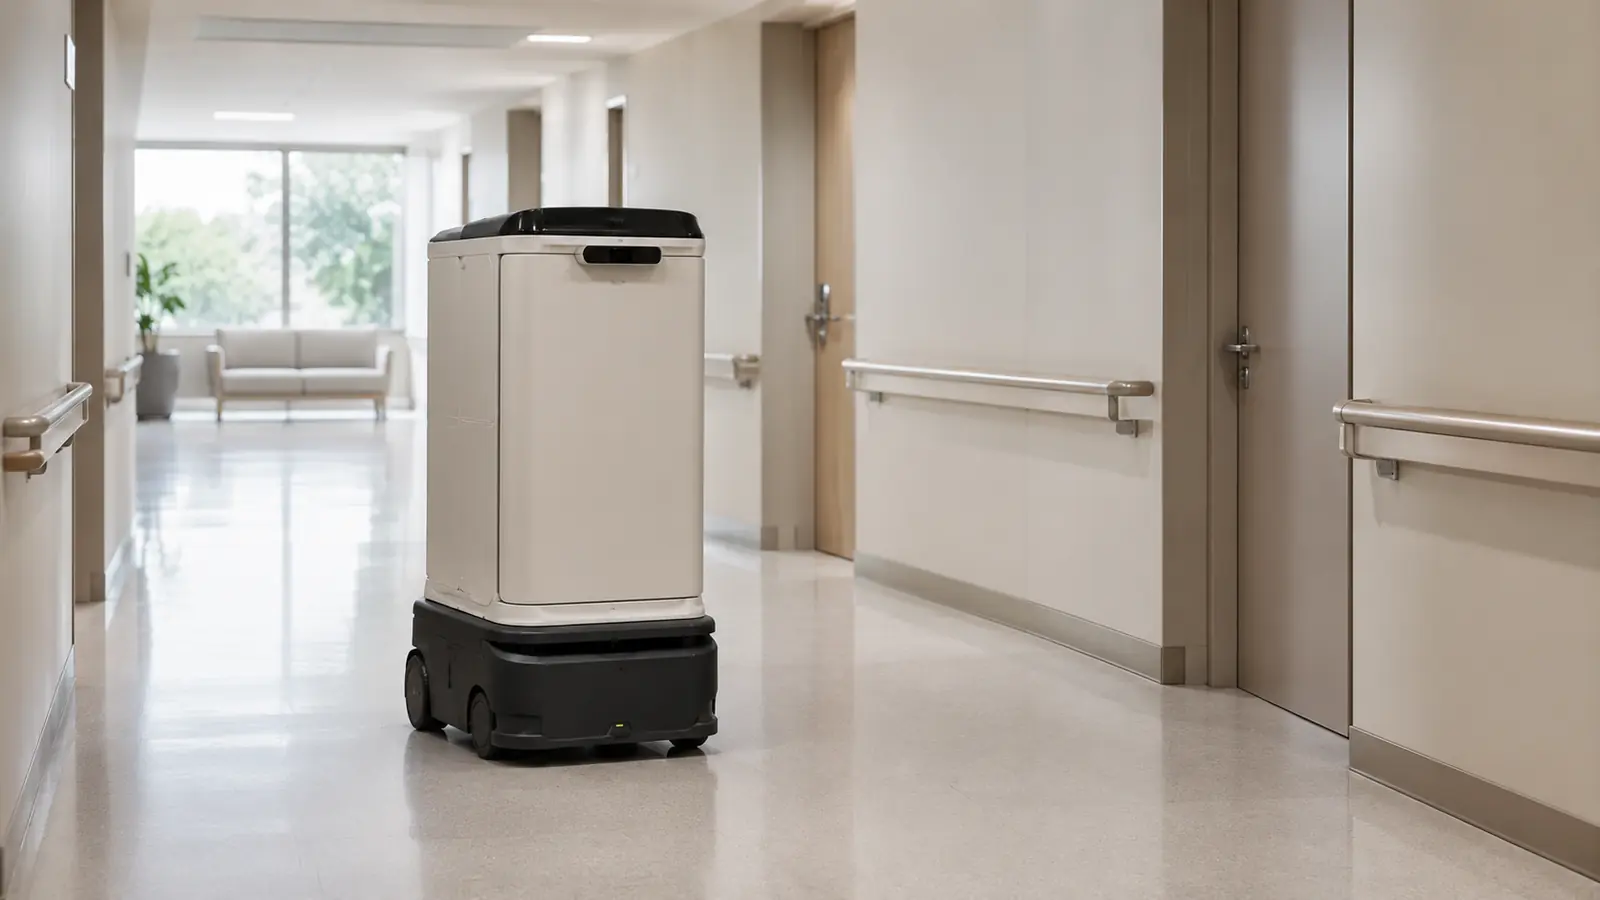
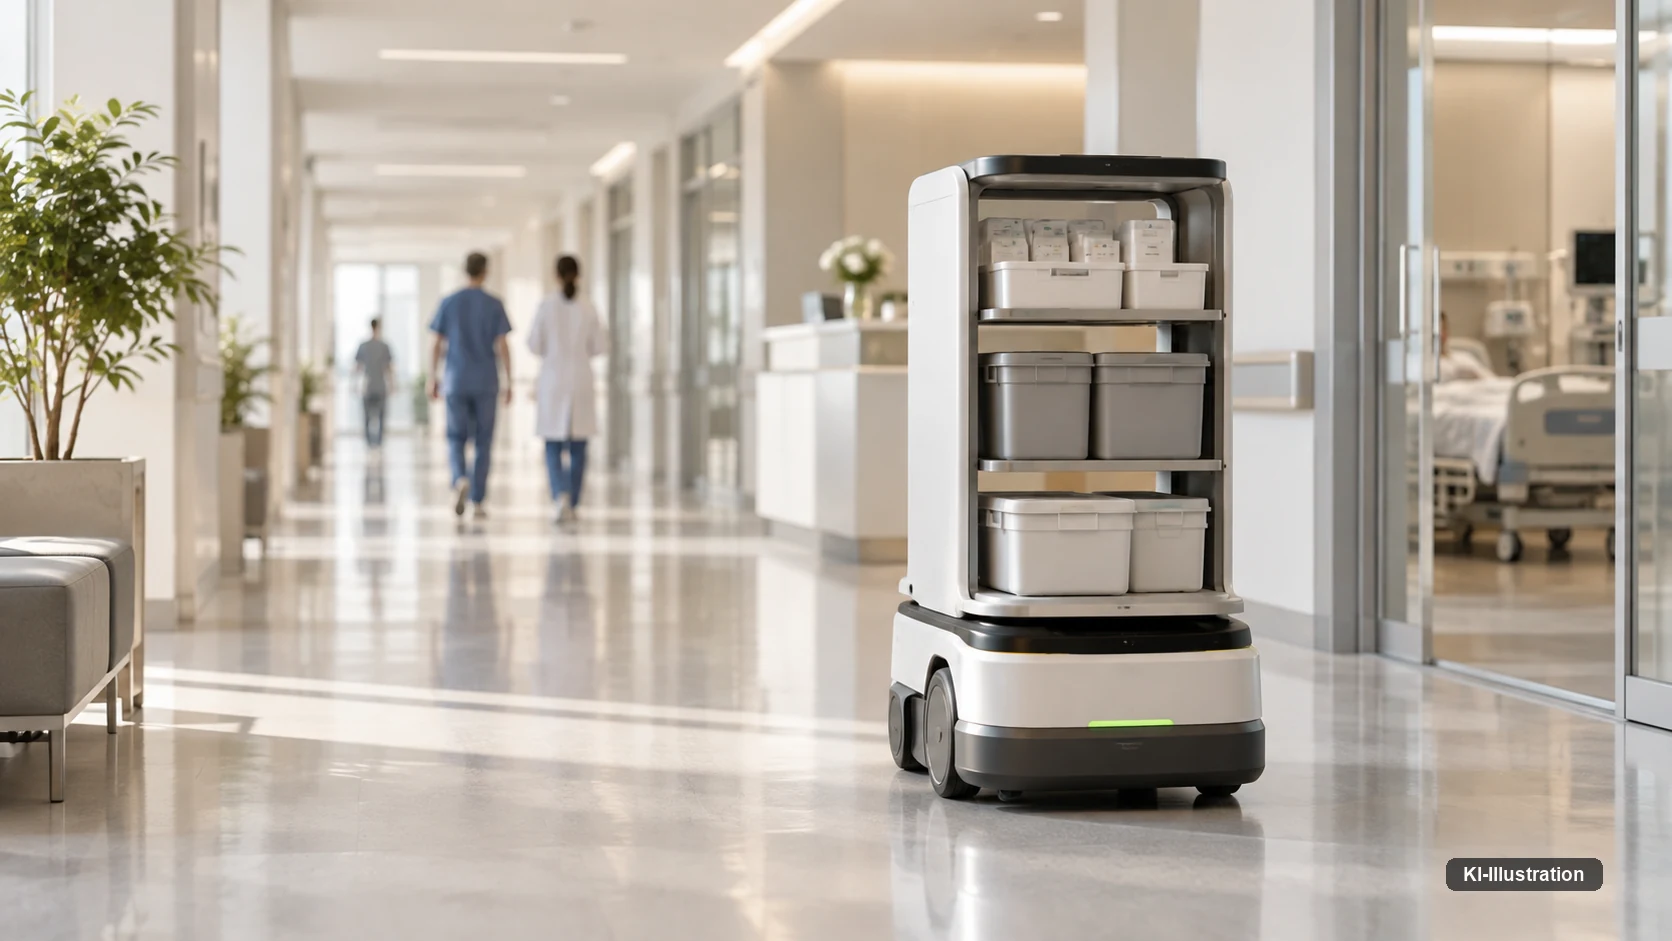
| Transport-, Desinfektions- oder Serviceroboter | nein, solange kein medizinischer Zweck ausgelobt | nur Maschinen-VO-CE | ATTRIBUIERT · Einzelfall prüfen |
| Roboter, der Vitalparameter „überwacht“ | Grenzfall — kann zu ja kippen | ggf. MDR-CE | Einzelfall, nicht pauschal entscheiden |
Der Probentransport zeigt die Grauzone gut. Fährt der Roboter Proben nur von A nach B, ist das meist kein medizinischer Zweck. Verarbeitet er sie diagnostisch, kann die Sache kippen, und solche Übergänge gehören vor der Beschaffung geklärt.
CE als Maschine: die EU-Maschinenverordnung 2023/1230
Fast jeder Klinikroboter ist zuerst einmal eine Maschine und fällt damit unter die EU-Maschinenverordnung 2023/1230. Sie löst die alte Maschinenrichtlinie 2006/42/EG ab, ist ab 20.01.2027 anwendbar und gilt ab dann unmittelbar in allen Mitgliedstaaten.
Neu ist der ausdrückliche Blick auf Software und künstliche Intelligenz. Die Verordnung adressiert KI-gestützte Steuerung, sichere Mensch-Roboter-Interaktion, Nothalt und sich entwickelndes Verhalten. Für autonome Serviceroboter ist das kein Randthema, denn ihre Autonomie ist der Grund für die neuen Anforderungen.
Das Ergebnis der Bewertung ist die CE-Kennzeichnung. Sie ist eine Erklärung des Herstellers, kein Gütesiegel und kein Sicherheitsversprechen — CE bedeutet, dass der Hersteller die Anforderungen für erfüllt erklärt. Wie diese Verordnung im Detail arbeitet, erklärt der Beitrag zur EU-Maschinenverordnung für Roboter; hier zählt ihr Zusammenspiel mit MDR und AI Act.
Wann der Roboter zum Medizinprodukt wird: MDR 2017/745
Kommt ein medizinischer Zweck hinzu, greift zusätzlich die MDR 2017/745, die seit dem 26.05.2021 anwendbar ist. Sie schickt das Gerät auf eine eigene, meist strengere CE-Route. Diese Route läuft getrennt von der Maschinen-CE und ersetzt sie nicht.
Wie streng die Prüfung ausfällt, hängt von der Risikoklasse ab. Ab Klasse IIa muss eine benannte Stelle die Konformitätsbewertung durchführen (MDR Art. 52), während der Hersteller nur einfache Geräte der Klasse I selbst erklären darf. OP- und Chirurgieroboter liegen typisch deutlich höher.
Ob ein OP-Roboter in Klasse IIb oder III fällt, hängt vom Einzelfall ab, weil Zweckbestimmung und Anwendungsdauer mitentscheiden. Auch die Robotersysteme in der Knie-Endoprothetik sind CE-gekennzeichnete Medizinprodukte, doch eine feste Klasse folgt daraus nicht. Diese Zuordnung treffen Hersteller und benannte Stelle im Einzelfall.
Der Fall dreier paralleler CE- und Pflichtenstränge
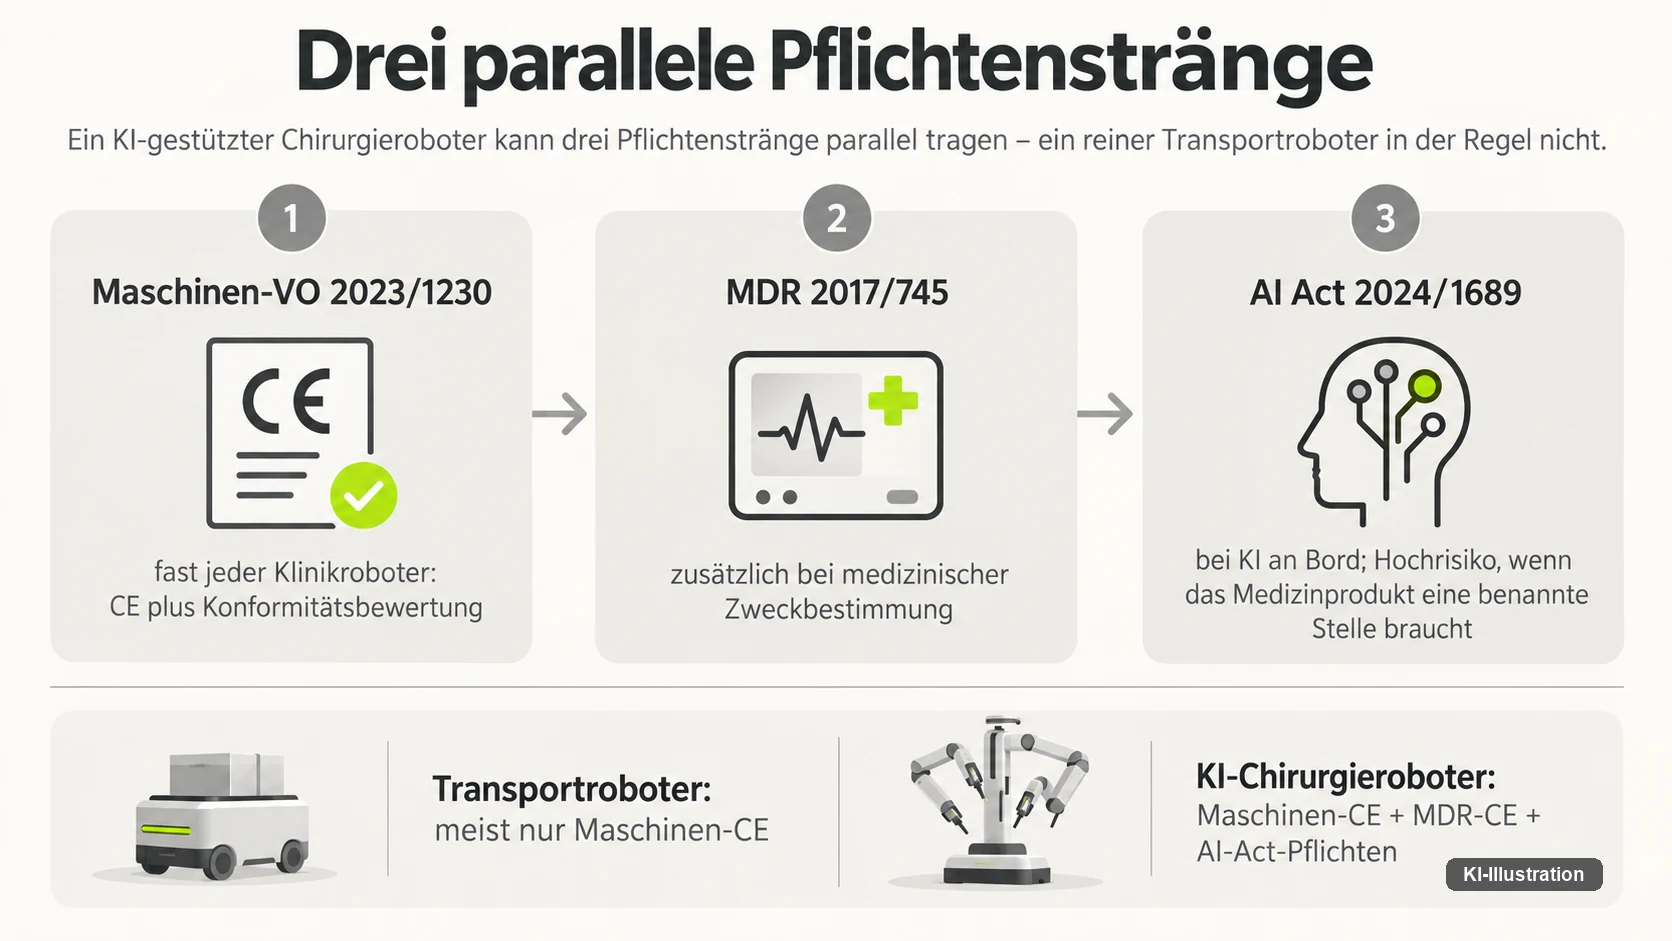
CE-Maschine und CE-Medizinprodukt sind nicht dasselbe, und beide können zugleich gelten. Ein KI-gestützter Chirurgieroboter trägt nach aktuellem Stand potenziell drei parallele Stränge.
Er ist CE-Maschine nach VO 2023/1230, CE-Medizinprodukt nach MDR und Träger von Hochrisiko-KI-Pflichten nach dem AI Act. Der dritte Strang folgt aus dem zweiten, weil eine benannte Stelle das MDR-Produkt prüft und eine KI in einem solchen Produkt dadurch als hochriskant gilt.
Ein reiner Transportroboter zeigt den Gegenpol. Er bleibt CE-Maschine und wird kein Medizinprodukt, solange kein medizinischer Zweck ausgelobt ist. Welcher dieser Fälle eintritt, entscheidet wieder die Zweckbestimmung. Den Produktkontext zur OP-Robotik liefert der Beitrag zu OP-Robotern.
KI an Bord: der EU AI Act und die Hochrisiko-Einstufung
Sobald künstliche Intelligenz mitspielt, kommt der EU AI Act 2024/1689 ins Bild. Er stuft Systeme nach Risiko ein und knüpft daran die Pflichten. Roboter-KI kann je nach Einsatz Hochrisiko sein, muss es aber nicht, denn ein einfacher Sprachassistent liegt anders als ein KI-Chirurgiesystem.
Die verbotenen KI-Praktiken nach Art. 5 gelten bereits seit dem 02.02.2025, die Transparenzpflichten nach Art. 50 seit dem 02.08.2026. Die eigentlich heiklen Hochrisiko-Pflichten für Medizinprodukte laufen später an, weil ein Änderungspaket 2026 ihre Termine verschoben hat.
Der AI Act koppelt sich dabei an das Medizinprodukterecht. Nach Art. 6 Abs. 1 gilt eine KI automatisch als hochriskant, wenn ihr Produkt eine benannte Stelle braucht, und bei MDR-Produkten ab Klasse IIa ist das der Regelfall. Dieselbe Stelle prüft dann MDR und AI Act gebündelt — so lesen es Fachstellen wie das Johner-Institut. Was KI in der Klinik leisten soll, ordnet der Beitrag zu KI im Krankenhaus ein.
Verschobene Fristen: was das Änderungspaket 2026 ändert
Der Zeitplan des AI Act ist 2026 in Bewegung geraten. Ein Änderungspaket, oft Digital Omnibus genannt, schiebt die Hochrisiko-Fristen nach hinten. Als Grund gilt, dass harmonisierte Normen fehlen und benannte Stellen noch nicht ausreichend notifiziert sind. Die genauen Daten stehen unter Vorbehalt.
Nach aktuellem Stand 2026 verschieben sich zwei Termine. Eigenständige Hochrisiko-KI nach Anhang III soll auf den 02.12.2027 rücken, produkteingebettete Hochrisiko-KI nach Anhang I, unter anderem Medizinprodukte, bis zum 02.08.2028. Bevor Sie sich darauf verlassen, gehören beide Daten an EUR-Lex geprüft.
| Datum | Was gilt | Status |
|---|---|---|
| 02.02.2025 | Verbotene KI-Praktiken (Art. 5) und KI-Kompetenz (Art. 4) | gilt |
| 02.08.2026 | Großteil der Bestimmungen und Transparenzpflichten (Art. 50) | gilt |
| 02.12.2027 | Hochrisiko-KI nach Anhang III (eigenständige Systeme) — nach aktuellem Stand verschoben | nach aktuellem Stand · an EUR-Lex prüfen |
| 02.08.2028 | Hochrisiko-KI nach Anhang I (produkteingebettet, u. a. Medizinprodukte) | nach aktuellem Stand · an EUR-Lex prüfen |
Für die Planung ändert das Paket weniger, als der Name vermuten lässt. Die Verbote und Transparenzpflichten laufen bereits. Mehr Zeit bekommen nur die aufwendigen Hochrisiko-Pflichten, und die konkrete Verordnungsnummer samt Endterminen gehört trotzdem am aktuellen Amtsblatt gegengeprüft.
Wer trägt welche Pflicht — die Rollen-Landkarte
Das Recht verteilt die Lasten auf getrennte Rollen, und wer welche Pflicht trägt, ist für die Klinik der eigentliche Praxis-Kern. Ein Betreiber haftet nicht wie ein Hersteller, und eine benannte Stelle prüft nur. Vier Rollen stehen dabei im Zentrum. Welche Haftungsspuren sich nach einem Schaden daraus ergeben und wer was beweisen muss, behandelt der Beitrag Wer haftet, wenn ein Roboter Schaden anrichtet?.
| Rolle | Trägt welche Pflichten | Rechtsgrundlage | Status |
|---|---|---|---|
| Hersteller / Inverkehrbringer | CE und Konformitätsbewertung, technische Doku, Risikobeurteilung; bei medizinischem Zweck zusätzlich MDR; Hochrisiko-KI-Pflichten wie Risikomanagement, Daten-Governance, Logging und menschliche Aufsicht; „security by design“ plus Updates; verschärfte Produkthaftung inklusive Software | VO 2023/1230; MDR; VO 2024/1689; VO 2024/2847; RL 2024/2853 | ATTRIBUIERT |
| Benannte Stelle (z. B. TÜV, DEKRA) | Unabhängige Drittprüfung: Hochrisiko-Maschinen, MDR-Klassen ab IIa, bei Produkten nach Anhang I Abschnitt A auch gebündelte AI-Act-Prüfung | MVO Art. 6/25 f. (Maschine) · MDR Art. 52 und AI Act Art. 6 Abs. 1 (Medizinprodukt) | ATTRIBUIERT |
| Betreiber / Klinik / Pflegeeinrichtung | Sicherer Betrieb, Instandhaltung, Einweisung, Bestands- und Medizinproduktebuch, Kontrollen; DSGVO-Verantwortlicher; ggf. DSFA; AI-Act-Betreiberpflichten wie Betrieb nach Anleitung und menschliche Aufsicht | MPBetreibV (DE); DSGVO Art. 24/35; AI Act (Betreiber) | ATTRIBUIERT |
| Marktüberwachung / Behörde | Überwachung, Meldungen, Klassifikation, Sicherheitsinfos; in DE für Medizinprodukte vor allem das BfArM | MPDG (DE); MDR Kap. VII | PRIMÄR (Zuständigkeit BfArM) |
Für die Klinik hat diese Trennung handfeste Folgen. Mit dem Gerät kaufen Sie als Betreiber kein rechtliches Rundum-sorglos-Paket, sondern übernehmen eigene Pflichten für Betrieb, Aufsicht und Daten. Deshalb lohnt der Blick auf die eigene Rolle vor jeder Beschaffung.
Neben diesen rechtlichen Rollen steht eine zweite Verteilung, die kein Gesetz anordnet: Welche berufsethischen Erwartungen an Träger, Ärzteschaft und Pflege gelten und wie verbindlich sie sind, entscheidet mit darüber, was Ihr Haus vor einer Unterschrift geklärt haben muss.
Daten an Bord: DSGVO, Gesundheitsdaten und Teleoperation
Kaum ein Klinikroboter arbeitet ohne Kameras, Mikrofone oder Sensorik. Damit verarbeitet er personenbezogene Daten und fällt unter die DSGVO. Bei Patienten sind es Gesundheitsdaten nach Art. 9, eine besondere Kategorie, für die grundsätzlich ein Verarbeitungsverbot mit engen Ausnahmen gilt.
Bei Gesundheitsdaten in großem Umfang oder neuer Technik ist eine Datenschutz-Folgenabschätzung nach Art. 35 regelmäßig zwingend, und Verantwortlicher ist im Regelfall die Klinik, nicht der Hersteller. Besonders sensibel ist die Teleoperation, bei der ein Mensch den Roboter fernsteuert oder beobachtet. Diesen Strang vertieft ein eigener Beitrag zum Datenschutz bei Klinikrobotern.
Vernetzt und sicher: Cyber Resilience Act
Ein vernetzter Roboter ist auch ein Angriffsziel. Der Cyber Resilience Act 2024/2847 verlangt „security by design“ für Produkte mit digitalen Elementen, wozu Update-Versorgung und Meldepflichten bei Schwachstellen gehören.
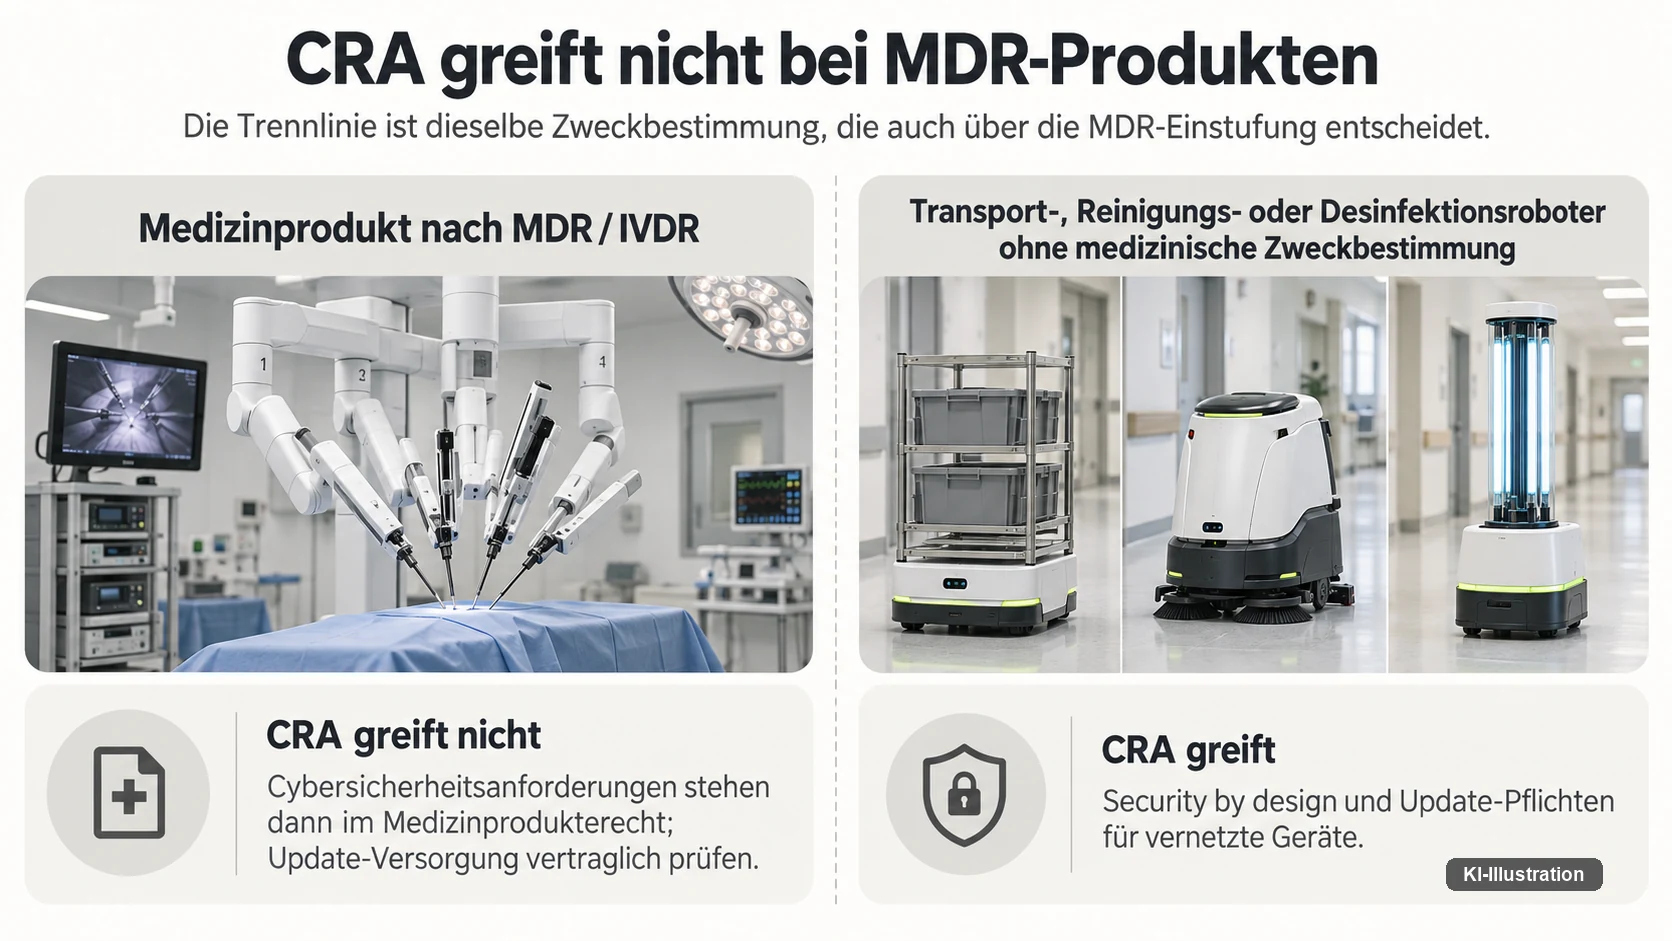
Er gilt aber nicht für jeden Klinikroboter. Die Verordnung nimmt ausdrücklich aus, worauf die MDR (EU) 2017/745, die IVDR (EU) 2017/746 oder die Fahrzeugverordnung (EU) 2019/2144 anwendbar sind. Ein Roboter, der Medizinprodukt ist, fällt damit nicht unter den CRA — ein OP-Roboter etwa nicht. Ein Transport-, Reinigungs- oder Desinfektionsroboter ohne medizinische Zweckbestimmung dagegen schon. Die Trennlinie ist dieselbe Zweckbestimmung, die weiter oben über die MDR-Klasse entscheidet.
Für die Beschaffung folgt daraus ein praktischer Punkt: Wer beim Medizinprodukt auf die Update-Pflichten des CRA vertraut, verlässt sich auf eine Vorschrift, die dort nicht greift. Die Cybersicherheitsanforderungen stehen in diesem Fall in der MDR selbst, und die Dauer der Update-Versorgung gehört in den Vertrag. Wie weit die Kette aus Vernetzung, Fernwartung und Herstellerzugriff außerhalb der Klinik reicht, zeigt der Beitrag zu vernetzten Autos und ihrem Sicherheitsrisiko.
Die vollen Pflichten des CRA gelten nach aktuellem Stand ab dem 11.12.2027. Hersteller müssen Sicherheit dann über den ganzen Lebenszyklus mitdenken, denn ein Roboter, der jahrelang im Betrieb bleibt, braucht jahrelang Updates. Für die Beschaffung hängt daran die Frage, wie lange der Hersteller die Update-Versorgung schriftlich zusagt.
Wenn etwas schiefgeht: die neue Produkthaftung
Bei einem Schaden stellt sich die Haftungsfrage neu. Die überarbeitete Produkthaftungs-Richtlinie 2024/2853 nennt Software und KI ausdrücklich als „Produkt“ und ist national umzusetzen bis zum 09.12.2026 — das ist eine Umsetzungsfrist, kein Datum, ab dem sie unmittelbar gilt. Die konkrete Wirkung entsteht erst mit dem nationalen Gesetz.
Für Geschädigte bringt die Reform Beweiserleichterungen. Bei komplexer KI kann die Beweislast entschärft werden, weil der Nachweis sonst kaum gelingt, und auch mehr Akteure der Lieferkette können in die Haftung geraten. Wie das in Deutschland genau ausfällt, hängt vom Umsetzungsgesetz ab und gehört zum Redaktionszeitpunkt geprüft.
Deutschland-Spezifika: MPBetreibV, MPDG und das BfArM
Die EU gibt den Rahmen vor, den Deutschland national ausfüllt. Die MDR wird hierzulande über das MPDG durchgeführt, das Medizinprodukterecht-Durchführungsgesetz. Den Betrieb in Kliniken und Pflegeheimen regelt die MPBetreibV mit Bestandsbuch, Instandhaltung, Einweisung und regelmäßigen Kontrollen.
Als zuständige Bundesbehörde für Medizinprodukte steht vor allem das BfArM im Zentrum. Es übernimmt Meldungen, Marktüberwachung, Klassifikation und die Feststellung des rechtlichen Status, während für die Betreiberüberwachung teils die Länder zuständig sind, etwa Regierungspräsidien. Die nationale Umsetzung von Produkthaftung und CRA läuft zum Redaktionszeitpunkt noch und gehört im Einzelfall geprüft.
Normen als Kür, nicht Gesetz: ISO 13482
Neben Gesetzen kursieren Normen, und beide sollte man nicht verwechseln. Die ISO 13482:2014 ist eine Sicherheitsnorm für persönliche Assistenzroboter und deckt Pflege-, Mobilitäts- und Personentransport-Assistenz ab. Vorgeschrieben ist sie nicht — sie ist freiwillig.
Nützlich ist sie trotzdem, weil die Entwicklung nach einer anerkannten Norm die Konformitätsbewertung erleichtert. Eine Revision unter dem Kürzel prEN ISO 13482 ist in Arbeit. Ob und wann sie als harmonisierte Norm unter der Maschinen-VO gilt, ist offen und gehört an der aktuellen Listung geprüft.
Grenzfälle und was Sie vor einer Beschaffung prüfen sollten
Die kniffligen Fälle liegen zwischen den Kategorien. Ein Roboter, der Vitalparameter erfasst, kann vom Service- zum Medizinprodukt kippen. Ein Transportroboter wie der Aethon TUG, in US-Kliniken IM VERKAUF, dürfte nach aktuellem Stand in der Regel nur die Maschinen-CE tragen, solange kein medizinischer Zweck ausgelobt ist. Solche Einordnungen liegen beim Hersteller und seiner ausgelobten Zweckbestimmung.
Vor einer Beschaffung lohnt deshalb eine nüchterne Klärung. Dazu gehören die ausgelobte Zweckbestimmung, die vorhandenen CE-Routen und die zugesagte Update-Dauer, ebenso die eigene Rolle beim Datenschutz und die Frage, ob eine Folgenabschätzung nötig wird. Die konkrete Rechtslage prüft im Zweifel eine Fachstelle.
Die Kostenseite einer solchen Anschaffung steht in einem eigenen Beitrag zu den Kosten von Klinikrobotern. Recht und Budget hängen enger zusammen, als es zunächst wirkt, weil Zertifizierung, Betrieb und Datenschutz über die ganze Nutzungsdauer Aufwand verursachen. Dieser Aufwand gehört in die Beschaffungsrechnung.
Einordnung: Recht ernst nehmen, Rechtsberatung nicht ersetzen
Fast jeder Klinikroboter ist eine CE-Maschine, und viele sind zusätzlich datenverarbeitende und vernetzte Geräte. Ob ein Medizinprodukt-Strang und Hochrisiko-KI-Pflichten dazukommen, entscheidet die Zweckbestimmung. Ein reiner Transportroboter und ein KI-Chirurgieroboter stehen auf demselben Flur, aber unter ganz unterschiedlicher Rechtslast.
Die Fristen laufen gestaffelt — die Maschinen-VO ab 20.01.2027, die MDR seit 2021, der AI Act mit nach hinten verschobenen Hochrisiko-Terminen. CE bleibt dabei eine Herstellererklärung, kein Gütesiegel. Wer beschafft, klärt Zweckbestimmung, CE-Routen, Datenschutzrolle und Update-Zusagen besser früh als spät. Das ist eine redaktionelle Einordnung, keine Rechtsberatung; im Einzelfall Anwalt/Fachstelle. Den breiteren Kontext liefert der Überblick zur Robotik im Gesundheitswesen.
Braucht jeder Krankenhausroboter eine CE-Kennzeichnung?
Als Maschine in der Regel ja. Fast jeder Klinikroboter fällt unter die EU-Maschinenverordnung 2023/1230 und braucht dafür eine CE-Kennzeichnung. CE ist eine Herstellererklärung, kein Gütesiegel. Kommt ein medizinischer Zweck hinzu, tritt eine zusätzliche MDR-CE-Route daneben.
Wann ist ein Roboter ein Medizinprodukt?
Wenn der Hersteller ihm einen medizinischen Zweck zuschreibt. Nach MDR Art. 2 zählen dazu Diagnose, Verhütung, Überwachung, Behandlung oder Linderung von Krankheiten. Entscheidend ist die Zweckbestimmung, nicht die Bauart. Die Einstufung im Einzelfall gehört fachlich geprüft.
Ist ein Transportroboter im Krankenhaus ein Medizinprodukt?
Nach aktuellem Stand in der Regel nicht. Solange kein medizinischer Zweck ausgelobt ist, trägt ein reiner Transport- oder Serviceroboter meist nur die Maschinen-CE. Verarbeitet er Proben diagnostisch oder überwacht er Patienten, kann sich das im Einzelfall ändern.
Was ändert das Digital-Omnibus-Paket an den AI-Act-Fristen?
Nach aktuellem Stand 2026 verschiebt ein Änderungspaket, oft Digital Omnibus genannt, die Hochrisiko-Fristen nach hinten. Anhang-III-Systeme sollen auf den 02.12.2027 rücken, produkteingebettete Systeme nach Anhang I bis 02.08.2028. Beide Daten und die genaue Verordnung gehören an EUR-Lex geprüft.
Ab wann gilt die EU-Maschinenverordnung für Roboter?
Die EU-Maschinenverordnung 2023/1230 ist ab dem 20.01.2027 anwendbar. Sie löst die alte Maschinenrichtlinie 2006/42/EG ab und gilt dann unmittelbar in allen Mitgliedstaaten. Neu sind Anforderungen an KI-Steuerung, sichere Mensch-Roboter-Interaktion und autonomes Verhalten.
Wer haftet, wenn ein KI-Roboter einen Schaden verursacht?
Das hängt vom Einzelfall ab. Die überarbeitete Produkthaftungs-Richtlinie 2024/2853 nennt Software und KI ausdrücklich als „Produkt“ und ist national umzusetzen bis 09.12.2026. Sie bringt Beweiserleichterungen für Geschädigte. Die genaue Wirkung entsteht erst mit dem nationalen Umsetzungsgesetz.
Welche Behörde ist in Deutschland zuständig?
Für Medizinprodukte ist vor allem das BfArM zuständig. Es übernimmt Meldungen, Marktüberwachung, Klassifikation und die Feststellung des rechtlichen Status. Die nationale Durchführung der MDR regelt das MPDG. Für Betreiberüberwachung sind teils die Länder zuständig.
Braucht ein Klinikroboter eine Datenschutz-Folgenabschätzung?
Bei Gesundheitsdaten oder neuer Technik ist eine Folgenabschätzung nach DSGVO Art. 35 regelmäßig zwingend. Kameras und Sensorik eines Roboters verarbeiten personenbezogene Daten, bei Patienten Art.-9-Gesundheitsdaten. Verantwortlicher ist im Regelfall die Klinik. Die konkrete Pflicht gehört im Einzelfall geprüft.
Ist die ISO 13482 gesetzlich vorgeschrieben?
Nein. Die ISO 13482:2014 ist eine freiwillige Sicherheitsnorm für persönliche Assistenzroboter, kein Gesetz. Sie kann die Konformitätsbewertung erleichtern. Eine Revision unter prEN ISO 13482 ist in Arbeit; ihr Status als harmonisierte Norm gehört geprüft.
Kann ein Gerät gleichzeitig Maschine, Medizinprodukt und Hochrisiko-KI sein?
Ja. Ein KI-gestützter Chirurgieroboter kann nach aktuellem Stand drei parallele Stränge tragen: CE als Maschine nach VO 2023/1230, CE als Medizinprodukt nach MDR und Hochrisiko-KI-Pflichten nach dem AI Act. Ein reiner Transportroboter dagegen ist nur CE-Maschine. Die Zweckbestimmung entscheidet.
Zum Stichtag 8. Dezember 2026 wechselt das Produkthaftungsrecht — Einzelheiten in unserem Beitrag zur Produkthaftung ab Dezember 2026.
Die Rechtsfristen im Zusammenhang — dieser Beitrag führt die produktrechtliche Kette. Wie sie mit den berufsethischen Erwartungen und dem geänderten KI-Rechtsrahmen zusammenspielt, steht ausführlich in zwei Dokumenten mit Rechtsstand 24. September 2026.
FluxLane-Studie „KI-Ethik in Krankenhaus und Unternehmen“ herunterladen (PDF, 50 Seiten, 272 kB, Fassung 1.1). Ihr Rechtskapitel ordnet die Geltungstermine nach Anhang I und Anhang III, die Rollenprüfung zwischen Betreiber und Anbieter sowie die Zuständigkeiten nach dem KI-MIG.
FluxLane-Leitfaden „KI in Klinik und Unternehmen“ herunterladen (PDF, 24 Seiten, 168 kB, Fassung 1.0). Er führt das Verfahren mit sechs Prüfstufen aus und nennt zwölf Fragen, die vor einer Beschaffung beantwortet sein sollten. Beides ist eine redaktionelle Einordnung und keine Rechtsberatung.
Quellen & Stand: EUR-Lex 32023R1230 und TÜV SÜD (EU-Maschinenverordnung, anwendbar ab 20.01.2027), EUR-Lex 32017R0745 und BfArM (MDR seit 26.05.2021, Zweckbestimmung Art. 2), EUR-Lex 32024R1689 sowie dastra, KPMG und Haufe (AI Act; Art. 5 seit 02.02.2025, Art. 50 seit 02.08.2026; verschobene Hochrisiko-Fristen 02.12.2027 (Art. 6 Abs. 2, Anhang III) und 02.08.2028 (Art. 6 Abs. 1, Anhang I) nach Verordnung (EU) 2026/1744), quickbirdmedical und Johner-Institut (AI-Act-MDR-Kopplung, Art. 6 Abs. 1), datenschutz-grundverordnung.eu und gesundheitsdatenschutz.org (DSGVO Art. 9/35), BMI und cra-dokumentationskit.de (CRA 2024/2847, volle Pflichten ab 11.12.2027), juravendis und IHK Hannover (Produkthaftungs-RL 2024/2853, national umzusetzen bis 09.12.2026), recht.bund.de und Johner (MPBetreibV, MPDG), iso.org (ISO 13482:2014). Alle Datumsangaben sind Geltungs-/Anwendungsdaten; die Digital-Omnibus-Termine und nationale Umsetzungsstände gehören am aktuellen Amtsblatt geprüft. Diese Einordnung ist redaktionell und keine Rechtsberatung; im Einzelfall Anwalt/Fachstelle. Stand: 13. August 2026.