Healthcare-Robotik · Fachbeitrag
Sterilgutaufbereitung in der Klinik: was Pflicht ist und was nur empfohlen
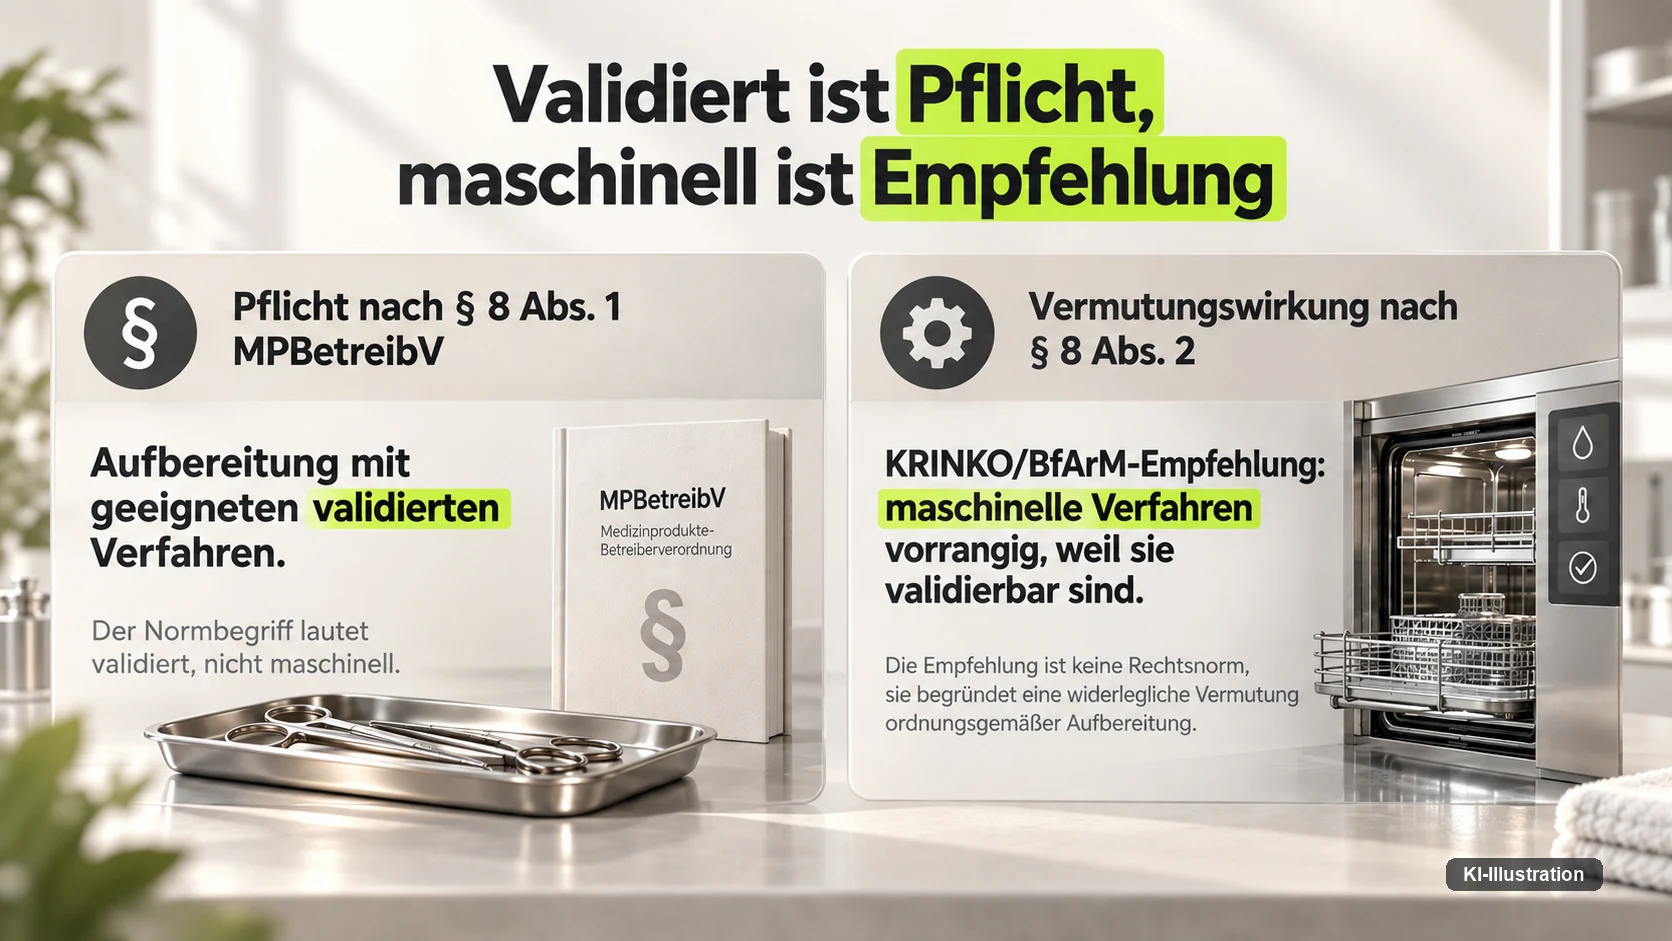
Kurz gesagt: Nach § 8 Absatz 1 der Medizinprodukte-Betreiberverordnung ist die Aufbereitung mit geeigneten validierten Verfahren durchzuführen — der Normbegriff lautet „validiert“, nicht „maschinell“. Die KRINKO/BfArM-Empfehlung, deren Beachtung nach § 8 Absatz 2 eine ordnungsgemäße Aufbereitung vermuten lässt, nennt maschinelle Verfahren vorrangig, weil sie validierbar sind; unmittelbar danach weist sie darauf hin, dass die Reinigungsleistung maschineller Verfahren unterschiedlich ist und von Beladung, produktspezifischen Konnektoren und geschultem Personal bestimmt wird. Manuelle Verfahren bleiben zulässig, verlangen aber dokumentierte Standardarbeitsanweisungen mit Toleranzen und eine Validierung unter worst-case-Bedingungen. Offen bleibt dagegen, in welchen Abständen Reinigungs- und Desinfektionsgeräte und Sterilisatoren sicherheitstechnisch zu kontrollieren sind: Anlage 1 der Verordnung nennt sie nicht, § 12 Absatz 1 Satz 5 erstreckt die Pflicht aber ausdrücklich auf andere Produkte — dieser Beitrag behauptet deshalb weder eine Frist noch deren Fehlen.
Pflicht und Empfehlung auseinanderhalten
In der Diskussion über eine zweite Reinigungs- und Desinfektionsanlage fällt früh ein Satz, der so nicht stimmt: maschinelle Aufbereitung sei vorgeschrieben. Wer eine Aufbereitungseinheit für Medizinprodukte leitet, also die Abteilung, in der Instrumente gereinigt, desinfiziert, verpackt und sterilisiert werden, muss diesen Satz auseinandernehmen können.
Nach § 8 Absatz 1 der Medizinprodukte-Betreiberverordnung ist die Aufbereitung von bestimmungsgemäß keimarm oder steril zur Benutzung kommenden Produkten unter Berücksichtigung der Herstellerangaben mit geeigneten validierten Verfahren so durchzuführen, dass der Erfolg dieser Verfahren nachvollziehbar gewährleistet ist. „Validiert“ ist ein Normbegriff, den „geprüft“ oder „zertifiziert“ nicht ersetzen. Der Absatz gilt zudem für Produkte, die vor der erstmaligen Benutzung desinfiziert oder sterilisiert werden — das ungebrauchte Sieb aus dem Karton eingeschlossen.
Konkret wird die Verordnung dann nicht selbst, denn nach § 8 Absatz 2 MPBetreibV wird eine ordnungsgemäße Aufbereitung vermutet, wenn die Empfehlung der Kommission für Krankenhaushygiene und Infektionsprävention beim Robert Koch-Institut und des Bundesinstituts für Arzneimittel und Medizinprodukte beachtet wird. Vermutet, nicht angeordnet: Die Empfehlung ist keine Rechtsnorm, ihre Wirkung ist eine widerlegliche Vermutung.
Welche Fassung gemeint ist, gehört zur Sorgfalt. Die Empfehlung erschien im Bundesgesundheitsblatt 2012, Band 55, Seiten 1244 bis 1310 und ersetzte die von 2001; für Anlage 8 zur Aufbereitung thermolabiler Endoskope kam 2024 eine Aktualisierung, die die Seiten 1286 bis 1310 umfangreich überarbeitet hat. Das RKI führt das Dokument selbst als „Aufbereitung von Medizinprodukten (2012/2024)“, dazu ein Erratum zu Anlage 8 im Epidemiologischen Bulletin 22/2026. Den Arbeitstext tragen acht mitgeltende Anlagen, darunter Anlage 1 zu den geeigneten validierten Verfahren und Anlage 5 zu den Aufbereitungseinheiten selbst.
Bei der Verordnung bleibt dagegen eine Formalie offen, und sie betrifft jedes Zitat: Die Verkündungsfundstelle der geltenden MPBetreibV-Fassung ist unaufgelöst, weil zwei Angaben einander widersprechen. Deshalb steht in diesem Beitrag keine Bundesgesetzblatt-Nummer, sondern nur die Fassung vom 14. Februar 2025, zuletzt geändert am 31. Oktober 2025. Die Paragrafenzitate sind davon unberührt, weil sie über zwei unabhängige Hosts wortidentisch geprüft sind.
Die Einstufung entscheidet über das Verfahren
Ob ein Instrument maschinell aufbereitet werden soll, ob eine Sterilisation folgt und ob am Ende eine Benannte Stelle ins Haus kommt, hängt an einer einzigen Einordnung. Die Empfehlung teilt Medizinprodukte „hinsichtlich der Art der folgenden Anwendung und dem sich daraus ableitenden Risiko“ ein, nicht nach ihrer Bauart, präzisiert durch konstruktive und materialtechnische Details.
Semikritische und kritische Produkte werden weiter unterteilt: Gruppe A ohne besondere Anforderungen, Gruppe B mit erhöhten, bei den kritischen zusätzlich Gruppe C mit besonders hohen Anforderungen. Für unkritische Produkte gibt es keine solche Untergliederung, weshalb „unkritisch A“ etwas beschreibt, das die Empfehlung nicht kennt.
| Einstufung | Art der folgenden Anwendung (verkürzt; kritisch A im Wortlaut) | Beispiel | Tabelle 1, soweit geprüft |
|---|---|---|---|
| Unkritisch | kommt lediglich mit intakter Haut in Berührung | EKG-Elektroden | keine Gruppen; hier nicht geprüft |
| Semikritisch A | Kontakt mit Schleimhaut oder krankhaft veränderter Haut | Spekulum | hier nicht geprüft |
| Semikritisch B | wie semikritisch A, erhöhte Anforderungen | flexibles Gastroskop | „bevorzugt maschinelle Reinigung und Desinfektion“ |
| Kritisch A | „Medizinprodukte zur Anwendung von Blut, Blutprodukten oder anderen sterilen Arzneimitteln/sterilen Medizinprodukten, und Medizinprodukte, die bestimmungsgemäß die Haut oder Schleimhaut durchdringen und dabei in Kontakt mit Blut, bzw. an inneren Geweben oder Organen zur Anwendung kommen, einschließlich Wunden“ | Wundhaken | „bevorzugt maschinelle Reinigung und Desinfektion“; „Grundsätzlich Sterilisation mit feuchter Hitze“ |
| Kritisch B | wie kritisch A, erhöhte Anforderungen | Trokar für die minimalinvasive Chirurgie | „Grundsätzlich maschinelle Reinigung / thermische Desinfektion in Reinigungs- und Desinfektionsgeräten“; „Nachweis einer anerkannten Ausbildung des mit der Aufbereitung Betrauten“ |
| Kritisch C | wie kritisch A, besonders hohe Anforderungen | ERCP-Katheter für die Gallenwegsdarstellung | geeignete Sterilisation; Zertifizierung des Qualitätsmanagementsystems nach DIN EN ISO 13485; Risikoanalyse nach DIN EN ISO 14971 |
Wortlaut und Anforderungen aus der KRINKO/BfArM-Empfehlung in der Fassung mit der 2024 aktualisierten Anlage 8. Empfehlung mit Vermutungswirkung nach § 8 Absatz 2 MPBetreibV, keine Rechtsnorm.
„Grundsätzlich“ bei kritisch B, „bevorzugt“ bei kritisch A
Hier ist die Empfehlung genauer, als Zusammenfassungen sie wiedergeben. Für semikritisch B und kritisch A heißt es „bevorzugt maschinelle Reinigung und Desinfektion“. Für kritisch B steht dagegen „Grundsätzlich maschinelle Reinigung / thermische Desinfektion in Reinigungs- und Desinfektionsgeräten“, dazu der „Nachweis einer anerkannten Ausbildung des mit der Aufbereitung Betrauten“. Für kritisch A und B nennt Tabelle 1 „Grundsätzlich Sterilisation mit feuchter Hitze“.
Wer diese Abstufung einebnet, verliert Argumente in beide Richtungen: Er kann weder begründen, warum das Haus für Trokare eine Anlage vorhält, noch, warum es bei Wundhaken abwägt. Dabei sind „grundsätzlich“ und „bevorzugt“ Formulierungen der Empfehlung und nicht der Verordnung, denn im Verordnungstext steht keine von beiden. Und „grundsätzlich“ heißt nicht „ausnahmslos“, obwohl es oft so gelesen wird.
Validierbarkeit ist das Argument
Wer im Haus für Automatisierung wirbt, greift meist zu Durchsatz und Personalkosten. Die Empfehlung begründet den Vorrang maschineller Verfahren anders: „Bei Reinigungs- und Desinfektionsverfahren sind insbesondere maschinelle Verfahren validierbar und vorrangig anzuwenden.“ Das ist eine Aussage über Reproduzierbarkeit, und sie trägt vor einer Aufsichtsbehörde weiter als eine Kostenrechnung.
Der Grund steht daneben: Bei maschinellen Verfahren könne verfahrenstechnisch sichergestellt werden, dass die notwendigen Parameter eingehalten werden — genannt sind Wasservolumina, Wasserdruck, Temperatur, Dosierung und Einwirkzeit. Die Überwachungs-, Kontroll- und Warnsysteme der Maschinen nennt die Empfehlung „die Voraussetzung für eine gesicherte Reinigung und Desinfektion“, und empfohlen werden nur Geräte mit erfolgreich durchlaufener Typprüfung.
Damit verschiebt sich die Beschaffungsfrage: nicht wie viele Siebe je Stunde, sondern welche Parameter die Anlage aufzeichnet und ob die Aufzeichnung gegen die Vorgaben hält. Wirtschaftliche Erwägungen dürfen daneben stehen, sind aber nicht die Begründung der Empfehlung. Wie sich Prozessautomatisierung im klinischen Labor davon unterscheidet, behandelt der Beitrag zu Laborrobotern und Laborautomation.
Eine belastbare Vergleichszahl für den Durchsatz gibt es dafür allerdings nicht. In den geprüften Primärquellen existiert keine Charge-, Durchsatz- oder Kapazitätszahl für die Sterilgutaufbereitung; solche Zahlen liegen praktisch nur als Herstellerangabe von Anlagenbauern vor. Wer eine Zahl für Sterilguteinheiten je Tag in eine Wirtschaftlichkeitsrechnung einsetzt, kennzeichnet sie deshalb besser mit Hersteller und Datum. Warum digitale Rückverfolgbarkeit die Aufbereitung dokumentiert, aber ihren Erfolg nicht beweist, behandelt unser Beitrag zu Qualität und Wirtschaftlichkeit im Krankenhaus.
Der Satz, den Herstellerunterlagen weglassen
Unmittelbar nach dem Vorrang maschineller Verfahren schränkt die Empfehlung sich selbst ein. Im Wortlaut: „Es wird darauf hingewiesen, dass die Reinigungsleistung maschineller Verfahren unterschiedlich ist und die Leistung auch von der Sorgfalt bei der Beladung und der Verwendung produktspezifischer Konnektoren bestimmt wird.“ Als Beispiele nennt sie Fehler bei der Konnektion von Hohlinstrumenten und das Vorliegen von Spülschatten.
Beide Sätze zusammen sind die vollständige Aussage. Eine Maschine ist nicht automatisch besser als eine Hand, sie ist besser prüfbar — sofern beladen wird, wie es das Instrument verlangt. Deshalb steht in derselben Quelle: „Auch bei Betrieb von RDG ist die Schulung/Unterweisung des Bedienpersonals daher essentiell.“
Ein Reinigungs- und Desinfektionsgerät, kurz RDG, ist also keine Blackbox, die Verantwortung übernimmt. Es verschiebt sie auf Beladung, Konnektorwahl und die Kontrolle des Prozessprotokolls. Wer die Anlage bewilligt und die Schulungsstunden streicht, kauft die halbe Leistung.
Wann manuelle Aufbereitung zulässig bleibt
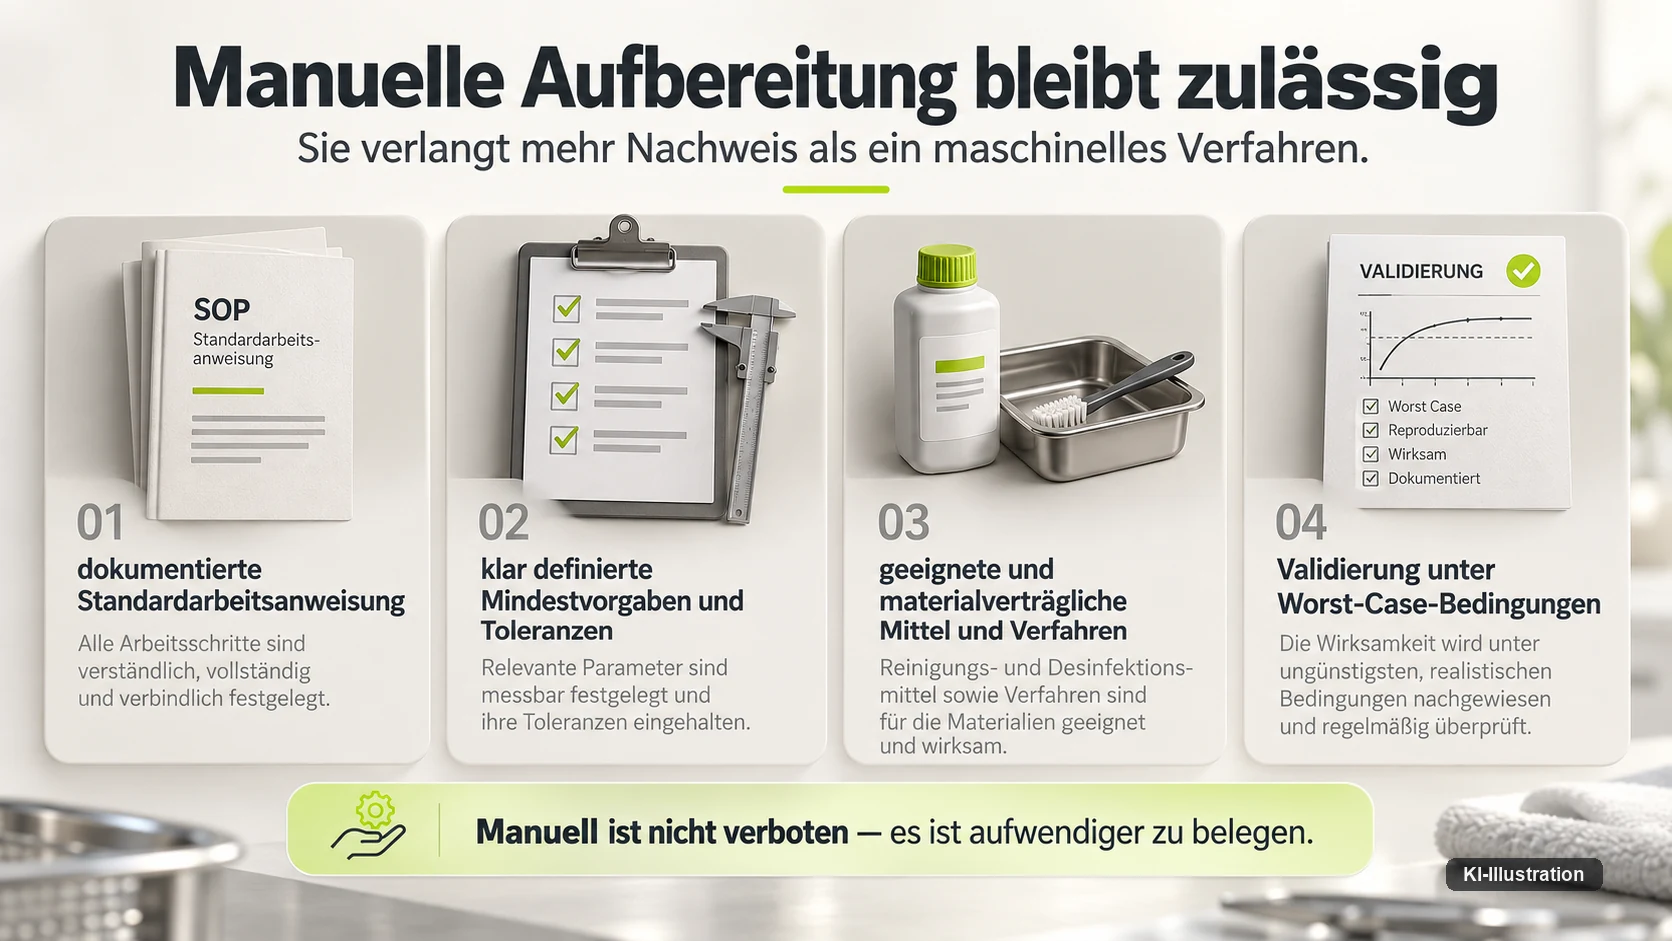
Die praktisch wichtigste Information ist keine Verbotsnorm, sondern eine Erlaubnis mit Auflagen. Die Empfehlung lässt manuelle Reinigungs- und Desinfektionsverfahren ausdrücklich zu: bei der Vorreinigung, bei nicht maschinell zu reinigenden oder zu desinfizierenden Medizinprodukten der Gruppe B sowie auf Grundlage einer Risikoanalyse. Manuell ist also nicht verboten. Es ist teurer zu belegen.
Die Auflage steht im Wortlaut: Solche Verfahren müssen „stets nach dokumentierten Standardarbeitsanweisungen und mit auf Wirksamkeit geprüften, auf das Medizinprodukt abgestimmten (d.h. geeigneten und materialverträglichen) Mitteln und Verfahren validiert durchgeführt werden“. Die Anweisung muss klar definierte Mindestvorgaben einschließlich zulässiger Toleranzen zu Intensitäten, Spül- und Behandlungsdauern, Spülvolumina und Anzahl der Spülschritte enthalten, und die Validierung hat worst-case-Bedingungen einzusetzen.
Damit löst sich der scheinbare Widerspruch zum „grundsätzlich maschinell“ auf, denn beide Aussagen stehen in derselben Empfehlung und kollidieren nur, wenn man die erste als Verbot liest. Hier steckt auch der eigentliche Kostenvergleich, weil der Dokumentations- und Validierungsaufwand dauerhaft anfällt. Wie sich solche Rechnungen aufbauen lassen, behandelt der Beitrag zu Kosten und Wirtschaftlichkeit von Krankenhausrobotern.
„Methode der Wahl“ ist keine Vorschrift
Das Robert Koch-Institut formuliert deutlich, aber nicht als Anordnung: Grundsätzlich sei die maschinelle Reinigung und Desinfektion im Rahmen der Aufbereitung von kritisch B-Medizinprodukten die Methode der Wahl, und dies gelte für alle Medizinprodukte und deren Aufbereitung, unabhängig vom Ort der Durchführung. „Methode der Wahl“ ist eine fachliche Bewertung, nicht „vorgeschrieben“, und aus ihr folgt kein Verbot manueller Aufbereitung.
Untermauert wird sie mit Befunden aus der MAZI-Studie zur Validierung der manuellen Aufbereitung von als kritisch B eingestuften zahnärztlichen Übertragungsinstrumenten. Nach Darstellung des RKI wiesen die geprüften Instrumente nach der Anwendung teilweise eine sehr hohe organische Belastung auf; die maschinellen Verfahren konnten, bis auf eine Ausnahme bei einem Sonderverfahren, sehr gute Ergebnisse zeigen. Die manuellen Verfahren ließen sich nach erfolgter Optimierung der Abläufe verbessern, wiesen aber trotzdem bei einer relevanten Anzahl von Instrumenten Warnwertüberschreitungen bei der Reinigung auf.
Wer daraus ein Urteil über OP-Instrumentarium macht, überdehnt die Studie, denn ihr Gegenstand waren zahnärztliche Übertragungsinstrumente. Die Reichweite, die das RKI beansprucht, bezieht sich auf die Bewertung als Methode der Wahl und nicht auf die Studienbefunde. Ob sich für manuelle Verfahren ein Gleichwertigkeitsnachweis führen lässt, verneint die Passage nicht ausdrücklich.
Wie verbreitet maschinelle Aufbereitung in deutschen Häusern tatsächlich ist, lässt sich nicht beziffern. In den geprüften Primär- und Verbandsquellen existiert weder eine Zahl der Aufbereitungseinheiten für Medizinprodukte in Deutschland noch ein Anteil maschineller Aufbereitung; gesucht wurde über die RKI-Servicesuche und beim Fachverband, das Statistische Bundesamt war nicht erreichbar. Geschätzt wird hier trotzdem nicht, auch nicht in Worten wie „überwiegend“, weil das eine unbelegte Quantifizierung mit anderen Mitteln wäre.
Kritisch C: aus Empfehlung wird Pflicht
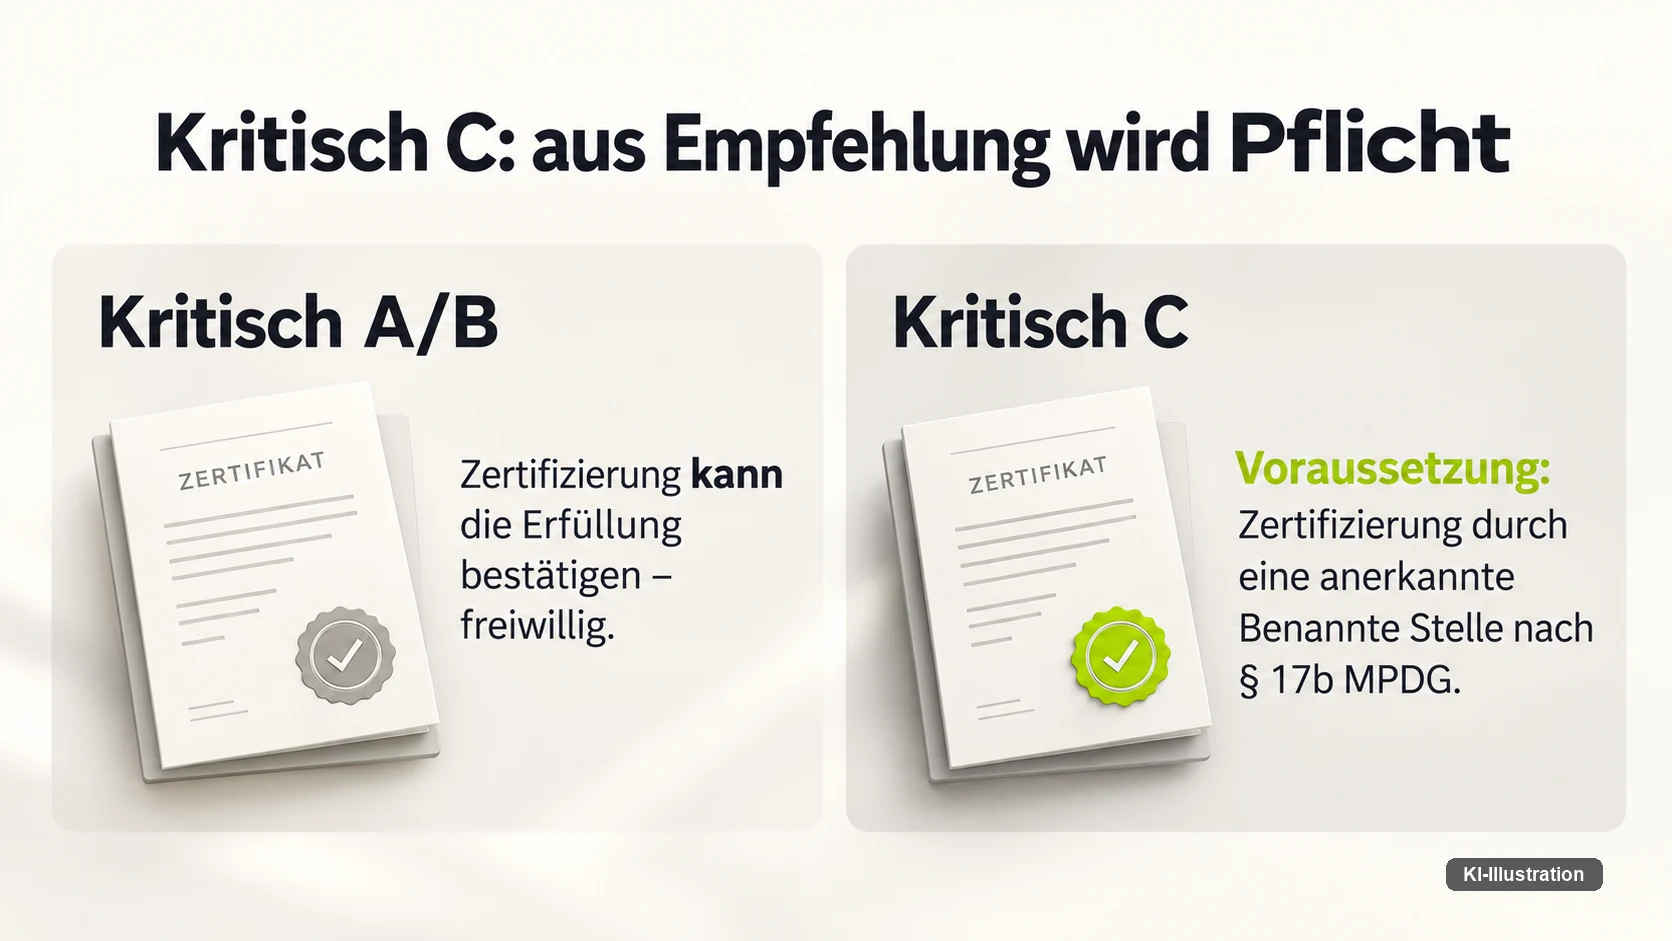
Der bemerkenswerteste Rechtsvorgang dieses Themas steht in einem einzigen Absatz. Nach § 8 Absatz 3 MPBetreibV ist für die Aufbereitung von Produkten mit besonders hohen Anforderungen die Zertifizierung des Qualitätsmanagementsystems durch eine anerkannte Benannte Stelle nach § 17b MPDG Voraussetzung. Die Kategorie „Kritisch C“ steht im Verordnungstext selbst: Die Verordnung übernimmt die Kategorienbildung der Empfehlung und macht sie für eine Gruppe verbindlich.
Der zweite Satz des Absatzes wird häufig mit dem ersten verwechselt, und die Verwechslung ist folgenreich. Für Produkte, die nicht unter die besonders hohen Anforderungen fallen, kann die Erfüllung der Anforderungen der Empfehlung durch eine solche Zertifizierung bestätigt werden. Das ist freiwillig und keine Betriebs- oder Marktzugangsvoraussetzung. Umgekehrt ist die Zertifizierung bei Kritisch C keine Kür.
Eine Unschärfe bleibt bei der prüfenden Stelle: Die Empfehlung spricht von einer „von der zuständigen Behörde anerkannten Stelle“, die Verordnung in der Fassung von 2025 von einer „anerkannten Benannten Stelle nach § 17b MPDG“. Die Begriffe sind nicht deckungsgleich, weshalb eine Vergabeunterlage besser dem Verordnungswortlaut folgt.
Wer validieren darf
§ 5 MPBetreibV setzt Voraussetzungen für Tätigkeiten, an die die Verordnung besondere Anforderungen stellt. Wer sie ausführt, muss über aktuelle Kenntnisse aufgrund einer geeigneten Ausbildung und einer einschlägigen beruflichen Tätigkeit verfügen, darf hinsichtlich der fachlichen Beurteilung keiner Weisung unterliegen und muss über die erforderlichen Mittel verfügen, insbesondere Räume, Geräte und geeignete Mess- und Prüfeinrichtungen.
Die Weisungsfreiheit fehlt in Fachtexten am häufigsten, obwohl sie die praktischste Folge hat: Sie begrenzt, wen ein Haus intern beauftragen darf, denn wer in der Sache Anweisungen der Leitung entgegennehmen muss, erfüllt diese Voraussetzung nicht. Nach § 8 Absatz 4 muss die Validierung im Auftrag des Betreibers durch qualifizierte Fachkräfte erfolgen, die diese Voraussetzungen erfüllen; die zuständige Behörde darf das bei der beauftragten Stelle kontrollieren. Einen Lehrgangsanbieter oder ein Zertifikat nennt die Verordnung dagegen nicht.
Daran hängt § 19 MPBetreibV eine Sanktionsnorm: Ordnungswidrig im Sinne des § 94 Absatz 2 Nummer 10 MPDG handelt, wer vorsätzlich oder fahrlässig entgegen § 8 Absatz 4 Satz 1 eine Person, einen Betrieb oder eine Einrichtung beauftragt oder entgegen § 8 Absatz 1 Satz 1 die Aufbereitung nicht richtig durchführt. Der Bußgeldrahmen steht in § 94 MPDG, und dieser Paragraf ist hier nicht im Wortlaut geprüft; deshalb steht in diesem Beitrag keine Euro-Zahl.
Einmalprodukte laufen anders
„§ 8 regelt die Aufbereitung“ ist eine halbe Wahrheit. Einmalprodukte regelt § 9 MPBetreibV: Absatz 1 Satz 1 knüpft an Artikel 17 der Verordnung (EU) 2017/745 in Verbindung mit der Durchführungsverordnung (EU) 2020/1207 an und zusätzlich an die Empfehlung nach § 8 Absatz 2.
Entscheidend ist der zweite Satz: „Soweit die Vorgaben nach Satz 1 Nummer 2 den Vorgaben nach Satz 1 Nummer 1 widersprechen, gehen die Vorgaben nach Satz 1 Nummer 1 vor.“ Europäisches Recht geht der Empfehlung damit vor. Wer für Einmalprodukte eine Verfahrensanweisung allein aus der Empfehlung ableitet, baut den Konflikt in die eigene Dokumentation ein.
Wischdesinfektion und ihre Grenze
Für die abschließende Wischdesinfektion semikritischer Medizinprodukte hat das RKI eine klare Position, und sie ist das schärfste Argument für maschinelle Verfahren: „Daher sehen wir eine Validierbarkeit der abschließenden Wischdesinfektion von semikritischen Medizinprodukten derzeit als nicht gegeben an.“
Die Begründung ist mechanisch, nicht chemisch. Bei Wischverfahren sei die ausreichende Ausbringung des Wirkstoffs auf alle Oberflächen durch eine manuelle mechanische Krafteinwirkung erforderlich, und diese müsste von jeder aufbereitenden Person an den konkreten Medizinprodukten in der jeweiligen Einrichtung reproduzierbar belegt werden. Dazu sei „keine Leitlinie oder Norm bekannt, die für die Gewährleistung dieser Anforderung als angemessene Grundlage dienen könnte“. Das trifft den Punkt, an dem § 8 Absatz 1 ansetzt, denn ohne Grundlage gibt es keine Validierung.
Zwei Grenzen gehören dazu, sonst wird die Aussage überzogen. Sie betrifft die abschließende Desinfektion semikritischer Produkte und nicht jeden Wischschritt in der Kette. Und das Wort „derzeit“ steht im Original: eine Momentaufnahme, keine Dauerfeststellung. Ein Verbot ist die Aussage ohnehin nicht.
Welche Zahlen das RKI nennt
Für geeignete validierte Verfahren verweist das RKI beispielhaft auf Dampf-Sterilisatoren nach DIN EN 285 für Groß-Sterilisatoren und nach DIN EN 13060 für Dampf-Klein-Sterilisatoren. Ferner nennt es, in der Schreibweise der Quelle, „DIN 17665 – Sterilisation von Produkten für die Gesundheitsfürsorge-Feuchte Hitze-Teil 1“ sowie DIN EN ISO 15883 und DIN EN ISO 15883-1-3. Ob die Norm tatsächlich „DIN 17665“ heißt, ist hier nicht geprüft; die Bezeichnung steht als Zitat.
Die Leistungsbeurteilung von Sterilisatoren setzt sich nach RKI aus der parametrischen Prüfung und gegebenenfalls der Überprüfung mit Chemoindikatoren und biologischen Indikatoren zusammen. Periodische Prüfungen sollen „in angemessenen Zeitabständen (z.B. nach Angaben des Geräteherstellers)“ bestätigen, dass sich keine unbeabsichtigten prozessrelevanten Veränderungen ergeben haben. „Angemessene Zeitabstände“ ist jedoch keine Frist.
Bei der thermischen Desinfektion nennt das RKI eine Staffel und keinen einzelnen Wert, und zwar im Zusammenhang mit Steckbeckenspülgeräten: Als Minimum ist dort ein A0-Wert von 60 genannt. Andere Empfehlungen geben nach RKI „z.B. für Steckbecken einen A0-Wert von 180 bei einer Mindesttemperatur von 80 Grad Celsius“ vor. Ein A0-Wert von 600, im Original mit dem Beispiel „z.B. 10 min / 80 Grad C oder 1 min / 90 Grad C“, gilt als ausreichend zur Desinfektion. Für patientenübergreifend eingesetzte semikritische Medizinprodukte bei Kontakt mit verletzter Haut „wäre ein A0-Wert von 3000 angezeigt“. Zur Methodik verweist das RKI auf DIN EN ISO 15883.
Wofür diese Werte gelten: Die Staffel 60, 180, 600 und 3000 steht im Zusammenhang mit Steckbeckenspülgeräten. Ein Übertrag auf Reinigungs- und Desinfektionsgeräte für chirurgisches Instrumentarium ist ohne eigenen Beleg nicht gedeckt — und genau dieser Übertrag passiert, wenn eine Zahl aus dem Zusammenhang gelöst in eine Verfahrensanweisung wandert. Es sind Empfehlungswerte, keine Rechtsnorm.
Bei der Prioneninaktivierung kursieren zwei Parametersätze, die regelmäßig verwechselt werden. Das RKI nennt für kritische Medizinprodukte eine Dampfsterilisation bei 134 Grad Celsius mit einer Haltezeit von 5 Minuten, außerdem 134 Grad Celsius über 18 Minuten — letzteres jedoch ausdrücklich für den Fall, dass eine maschinelle alkalische Reinigung nicht zuverlässig möglich ist.
| Schritt | Angabe des RKI | Bezug und Vorbehalt |
|---|---|---|
| Reinigung im RDG | optimierte validierte maschinelle Reinigung und Desinfektion, Reinigungsschritt im alkalischen Milieu bei erhöhter, Proteine nicht fixierender Prozesstemperatur | Ausgangspunkt der Kombination |
| Reinigungsmittel | Basis NaOH oder KOH unter Einbeziehung von Tensiden, Einwirkzeit 10 Minuten | — |
| pH und Temperatur | pH über 10, Einwirkzeit über 10 Minuten, erhöhte, Protein nicht fixierende Temperaturen — im Original mit dem Zusatz „z.B. 55 Grad C“ | die drei Angaben gehören zusammen |
| Dampfsterilisation | 134 Grad Celsius, Haltezeit 5 Minuten | bei kritischen Produkten im Anschluss an die Reinigung |
| Ersatzweg | 134 Grad Celsius über 18 Minuten | nur wenn maschinelle alkalische Reinigung nicht zuverlässig möglich ist |
| Proteinbelastung | unter 100 Mikrogramm je Instrument nach der Reinigung | ausdrücklich Richtwert, kein Grenz- oder Warnwert |
| Inaktivierungsleistung | mindestens 10 hoch minus 4 ID50 (Prionen) | bezogen auf die Sterilisationsstufe |
| Kombination | wenigstens zwei zumindest partiell geeignete Verfahren | Empfehlung des RKI |
Angaben des Robert Koch-Instituts, Antwortstand 24. März 2025. Empfehlungswerte, keine Rechtsnorm; die Empfehlung behandelt die Creutzfeldt-Jakob-Thematik in Anlage 7.
Vernetzte Anlagen und Cybersicherheit
Chargendokumentation, Anbindung an das Krankenhausinformationssystem, Fernwartung: Sobald eine Anlage im Netz hängt, stellt sich die Frage nach den Pflichten. § 4 Absatz 6 Satz 3 MPBetreibV beantwortet sie eng: „Für vernetzte Produkte sind bei der Verbindung mit einem Netzwerk die Anforderungen des Herstellers hinsichtlich der digitalen Infrastruktur in Bezug auf die Informationssicherheit seiner Produkte zu beachten.“ Die Pflicht ist auf die Anforderungen des Herstellers bezogen, nicht auf ein Niveau, das die Verordnung selbst definieren würde.
Das ist weniger, als Beschaffungsunterlagen unterstellen, und zugleich mehr, als es klingt: weniger, weil sich daraus keine allgemeine Härtungspflicht ableiten lässt; mehr, weil die Herstelleranforderungen verbindlich werden, auch die unbequemen zu Netzsegmenten, Betriebssystemständen oder Zugängen. Vertiefend zur Absicherung vernetzter Geräte im Klinikbetrieb: der Beitrag zur Cybersicherheit von Medizingeräten in der Klinik.
Daneben steht eine Personalpflicht: Nach § 4 Absatz 2 MPBetreibV dürfen Produkte nur von Personen betrieben oder benutzt werden, die die erforderliche Ausbildung oder Kenntnis und Erfahrung besitzen. Wer eine Prozessdokumentation auswerten soll, muss sie lesen können, sonst ist die Aufzeichnung eine Datei und kein Nachweis. Weitergehende Pflichten aus europäischen Rechtsakten zur Cybersicherheit lassen sich aus § 4 MPBetreibV nicht ableiten; wie sich Medizinprodukterecht und die europäische KI-Verordnung bei Software überlagern, ordnet der Beitrag zu CE-Kennzeichnung und AI Act im Krankenhaus ein.
Wer überwacht, und wer nicht
Bei der Zuständigkeit wird im Haus regelmäßig die falsche Stelle genannt. Das RKI stellt seine Rolle selbst klar: „Die Expertise des RKI in diesem Zusammenhang bezieht sich vornehmlich auf Aspekte der Inaktivierung von Krankheitserregern.“ Und zum Vollzug des Medizinprodukterechts: „Das RKI ist weder Prüf-, noch Zulassungs- oder Überwachungsbehörde.“
Der Vollzug fällt in die Zuständigkeit der Behörden für die Medizinprodukte-Überwachung auf Länderebene. Wer eine Aufbereitungseinheit begeht und Validierungsberichte sehen will, kommt also vom Land. Auch die Kommission für Krankenhaushygiene und Infektionsprävention überwacht nicht, sie empfiehlt.
Formulierungen wie „vom RKI zugelassen“ oder „vom BfArM genehmigte Aufbereitung“ beschreiben deshalb nichts, was es gibt. Vorweisen kann ein Haus die eigene Validierung und, bei Kritisch C, die Zertifizierung durch eine anerkannte Benannte Stelle.
Bei den Landesbehörden landet auch eine Frage, die dieser Beitrag nicht beantworten kann. Ob und in welchem Abstand Reinigungs- und Desinfektionsgeräte sowie Sterilisatoren einer sicherheitstechnischen Kontrolle nach § 12 MPBetreibV unterliegen, ist nach den hier geprüften Quellen offen. Anlage 1 nennt in ihren zehn Positionen keine Reinigungs- und Desinfektionsgeräte, keine Sterilisatoren, keine Siegelgeräte und keine Steckbeckenspülgeräte, und Anlage 2 nennt sie ebenfalls nicht. Daraus folgt jedoch nicht, dass keine Frist gilt, denn § 12 Absatz 1 Satz 5 erstreckt die Sätze 1 bis 3 ausdrücklich auf „andere Produkte sowie mit Produkten nach Anlage 1 verbundene Gegenstände“.
Wortabwesenheit in einer Anlage ist keine Regelungsabwesenheit. Dieser Beitrag behauptet deshalb weder eine Zweijahresfrist für RDG und Sterilisatoren noch, dass es für sie keine Frist gebe; nicht geprüft sind zudem die Betriebssicherheitsverordnung, unter die Druckgeräte fallen, und das Landesrecht.
Einstufung durchgehen, Beauftragung klären, Fristenfrage abgeben
Drei Schritte folgen daraus für Ihr Haus, und der erste ist der einzige, den Ihnen niemand abnehmen kann. Er besteht darin, das eigene Instrumentarium nach der Art der folgenden Anwendung durchzugehen und jedes Produkt einzuordnen: unkritisch, semikritisch A oder B, kritisch A, B oder C. An dieser Einordnung hängen beide Folgeentscheidungen, denn sie bestimmt die Verfahrenswahl und zugleich, ob für die Aufbereitung die Zertifizierung des Qualitätsmanagementsystems durch eine anerkannte Benannte Stelle nach § 17b MPDG Voraussetzung ist. Ein Anlagenbauer kann sie nicht liefern, weil das Kriterium nicht die Bauart des Instruments ist, sondern die Anwendung, die im Haus darauf folgt.
Der zweite Schritt ist eine Personalfrage. Zu klären ist, wer im Haus die Validierung und die Leistungsbeurteilung des Aufbereitungsprozesses aufgetragen bekommt — und ob diese Person hinsichtlich der fachlichen Beurteilung tatsächlich keiner Weisung unterliegt. § 5 MPBetreibV verlangt neben aktuellen Kenntnissen aus geeigneter Ausbildung und einschlägiger beruflicher Tätigkeit genau diese Weisungsfreiheit sowie die erforderlichen Mittel, insbesondere Räume, Geräte und geeignete Mess- und Prüfeinrichtungen; nach § 8 Absatz 4 muss die Validierung im Auftrag des Betreibers durch qualifizierte Fachkräfte erfolgen, die diese Voraussetzungen erfüllen. Steht die betreffende Person in der Sache in einer Weisungslinie zur Leitung, ist die Voraussetzung nicht erfüllt, und ein Lehrgangszertifikat gleicht das nicht aus, weil die Verordnung weder einen Lehrgangsanbieter noch ein Zertifikat nennt. Diese Frage entscheidet sich in der Aufbauorganisation und nicht am Gerät.
Der dritte Schritt gibt eine Frage weg, statt sie im Haus zu beantworten. Ob und in welchem Abstand Ihre Reinigungs- und Desinfektionsgeräte und Ihre Sterilisatoren einer sicherheitstechnischen Kontrolle nach § 12 MPBetreibV unterliegen, ist offen, und zuständig für den Vollzug des Medizinprodukterechts sind die Behörden für die Medizinprodukte-Überwachung auf Länderebene. Eine Anfrage dorthin, mit der eigenen Geräteliste und dem Hinweis auf § 12 Absatz 1 Satz 5, verlagert die Auslegung an die Stelle, bei der der Vollzug ohnehin liegt.
Ein Datum steht hier bewusst nicht. Weder die Verordnung noch die Empfehlung nennt für diese drei Schritte eine Frist, und das RKI spricht bei periodischen Prüfungen von „angemessenen Zeitabständen (z.B. nach Angaben des Geräteherstellers)“ — auch das ist keine. Der Zeitpunkt bleibt damit bei Ihnen, die Reihenfolge nicht, denn ohne die Einstufung aus dem ersten Schritt lässt sich weder die Verfahrenswahl begründen noch die Zertifizierungsfrage beantworten.
Quellen und Stand — 10. September 2026. Im Wortlaut geprüft: KRINKO/BfArM-Empfehlung „Anforderungen an die Hygiene bei der Aufbereitung von Medizinprodukten“, Bundesgesundheitsblatt 2012;55:1244–1310, in der Fassung mit der 2024 aktualisierten Anlage 8 — daraus Risikoeinteilung, Tabelle 1, Vorrang und Einschränkung maschineller Verfahren, Auflagen manueller Verfahren, Anlagenübersicht sowie der Hinweis auf das Erratum im Epidemiologischen Bulletin 22/2026. · Robert Koch-Institut, Fragen und Antworten zur Aufbereitung von Medizinprodukten — daraus Methode der Wahl, MAZI-Studie, Prionenparameter und Normbezeichnungen in der Schreibweise der Quelle (Antwortstand 24. März 2025) sowie die Rollenklarstellung (Antwortstand 8. Oktober 2025). Bei Wischdesinfektion und A0-Staffel widersprechen sich die Datumsangaben der Quelle, weshalb hier keine Jahresangabe steht. · Normtexte, MPBetreibV in der Fassung vom 14. Februar 2025, zuletzt geändert am 31. Oktober 2025: § 4, § 5, § 8, § 9, § 12, § 19, Anlage 1, Anlage 2. § 94 MPDG ist nicht geprüft, deshalb keine Bußgeldhöhe. Keine Prognose, keine Preisangabe. Diese Einordnung ist redaktionell und keine Rechtsberatung.
Wir arbeiten am Normtext und an der Primärquelle, trennen Pflicht von Empfehlung und schreiben auf, was wir nicht belegen können.
Häufige Fragen
Darf ein Haus die Aufbereitung an einen externen Dienstleister vergeben?
Die Verordnung setzt eine Beauftragung voraus und knüpft daran Pflichten. Für Validierung und Leistungsbeurteilung verlangt § 8 Absatz 4 Satz 3 MPBetreibV qualifizierte Fachkräfte, die die Voraussetzungen des § 5 erfüllen; nach Satz 4 darf die zuständige Behörde das bei der beauftragten Stelle kontrollieren. Redaktionelle Einordnung, keine Rechtsberatung.
Genügt ein Lehrgangszertifikat als Nachweis, dass jemand validieren darf?
Die Verordnung nennt weder einen Lehrgangsanbieter noch ein Zertifikat. § 5 MPBetreibV verlangt aktuelle Kenntnisse aufgrund geeigneter Ausbildung und einschlägiger beruflicher Tätigkeit, Weisungsfreiheit in der fachlichen Beurteilung und die erforderlichen Mittel.
Gilt der A0-Wert 600 auch für ein Reinigungs- und Desinfektionsgerät für OP-Instrumente?
Diese Übertragung ist nicht gedeckt. Das RKI nennt die Werte 60, 180, 600 und 3000 im Zusammenhang mit Steckbeckenspülgeräten; ohne eigenen Beleg lassen sie sich nicht auf Geräte für chirurgisches Instrumentarium übertragen. Es sind Empfehlungswerte und keine Rechtsnorm.
In welchen Abständen müssen Sterilisatoren sicherheitstechnisch kontrolliert werden?
Diese Frage ist nach den hier geprüften Quellen offen. Anlage 1 der MPBetreibV nennt in ihren zehn Positionen keine Sterilisatoren und keine Reinigungs- und Desinfektionsgeräte, Anlage 2 nennt sie ebenfalls nicht; § 12 Absatz 1 Satz 5 erstreckt die Sätze 1 bis 3 aber ausdrücklich auf andere Produkte sowie auf mit Produkten nach Anlage 1 verbundene Gegenstände. Nicht geprüft sind Betriebssicherheitsverordnung und Landesrecht. Redaktionelle Einordnung, keine Rechtsberatung.
Ist eine abschließende Wischdesinfektion bei einem semikritischen Produkt noch vertretbar?
Das RKI sieht eine Validierbarkeit der abschließenden Wischdesinfektion von semikritischen Medizinprodukten derzeit als nicht gegeben an, weil ihm keine Leitlinie oder Norm als angemessene Grundlage bekannt sei. Das Wort „derzeit“ steht im Original. Die Aussage betrifft die abschließende Desinfektion semikritischer Produkte und nicht jeden Wischschritt; ein Verbot ist sie nicht. Redaktionelle Einordnung, keine Rechtsberatung.
Was folgt aus einem Verstoß gegen § 8 Absatz 1 Satz 1 MPBetreibV?
Ein Verstoß gegen § 8 Absatz 1 Satz 1 ist nach § 19 Nummer 4 MPBetreibV eine Ordnungswidrigkeit im Sinne des § 94 Absatz 2 Nummer 10 MPDG. Der Bußgeldrahmen steht in § 94 MPDG, und dieser Paragraf ist hier nicht im Wortlaut geprüft; deshalb nennt dieser Beitrag keine Euro-Zahl. Redaktionelle Einordnung, keine Rechtsberatung.
Gelten für Einmalprodukte dieselben Vorgaben wie für Mehrweginstrumente?
Nein, sie laufen über § 9 MPBetreibV und nicht über § 8. Absatz 1 Satz 1 knüpft an Artikel 17 der Verordnung (EU) 2017/745 in Verbindung mit der Durchführungsverordnung (EU) 2020/1207 an und zusätzlich an die Empfehlung nach § 8 Absatz 2. Widersprechen sich beide, gehen nach Satz 2 die europäischen Vorgaben vor.
Wie viele Aufbereitungseinheiten für Medizinprodukte gibt es in Deutschland?
In den geprüften Primär- und Verbandsquellen existiert dazu keine Zahl, und auch kein Anteil maschineller Aufbereitung. Gesucht wurde über die RKI-Servicesuche und beim Fachverband; das Statistische Bundesamt war nicht erreichbar. Nichtfinden ist nicht Nichtvorhandensein, weshalb hier keine Schätzung steht.