Healthcare-Robotik · Fachbeitrag
Qualifikation in der Medizinrobotik: wer den OP-Roboter bedienen darf
Kurz gesagt: Die Medizinprodukte-Betreiberverordnung verlangt zwei Dinge zugleich — die erforderliche Ausbildung oder Kenntnis und Erfahrung nach § 4 Absatz 2 und eine Einweisung in das konkrete Produkt nach § 4 Absatz 3. Eine Fallzahl, eine Beaufsichtigungsdauer, ein Zertifikat oder ein benannter Lehrgang stehen dort nicht, denn die Norm regelt die Einweisung als Ereignis und nicht die Einarbeitung. Eine belastbare Zahl für die Dauer einer Beaufsichtigung liefert auch die Fachliteratur nicht: Sie nennt Bandbreiten, die je nach Eingriff und gemessenem Endpunkt weit auseinanderliegen. Bei Software greift die Pflicht erneut nach jeder Aktualisierung, die die Handhabung nicht nur geringfügig ändert. Ob ein Operationsroboter zusätzlich unter Anlage 1 fällt, lässt sich nur bedingt beantworten: Die Anlage ist funktionsbezogen aufgebaut und nennt Operationsroboter nicht.
Die Frage, auf die es keine Zahl gibt
Die Frage kommt meist aus der OP-Planung, und sie klingt harmlos: Wie viele Eingriffe muss eine Operateurin an der Konsole begleitet haben, bevor sie allein operieren darf? Wer daraufhin die Medizinprodukte-Betreiberverordnung aufschlägt, sucht lange. Eine Zahl steht dort nicht.
Keine Fallzahl, keine Beaufsichtigungsdauer, keine Frist, kein benannter Lehrgangsanbieter, keine Berufsgruppe. Weder § 4 noch § 11 enthalten eine Aufsichtsperiode; verlangt sind die Einweisung als Ereignis und deren Dokumentation. Das ist unbefriedigend und trotzdem die belastbare Antwort, denn die Verordnung in der Fassung vom 14. Februar 2025 regelt die Einweisung — die Einarbeitung regelt sie nicht.
Aus der Fachliteratur kommt an dieser Stelle ebenfalls keine belastbare Zahl proktorierter Fälle. Zwei Abfragen in der medizinischen Fachdatenbank lieferten keine, und der Suchraum war eng, weshalb dieser Nullbefund ein Nullbefund unserer Recherche ist und kein Beweis, dass niemand je eine Zahl vorgeschlagen hat.
Ein Umkehrschluss wäre jetzt der naheliegende Fehler. Dass eine Norm eine Zahl nicht nennt, heißt nicht, dass jede Dauer zulässig ist, und es heißt auch nicht, dass niemand sonst etwas dazu vorgibt. Wortabwesenheit ist keine Regelungsabwesenheit, und Einweisung ist eben nicht Einarbeitung und nicht Beaufsichtigung.
Für eine OP-Leitung verschiebt das die Arbeit, statt sie abzunehmen. Wenn Sie eine Zahl in eine Dienstanweisung schreiben, können Sie sich dabei nicht auf diese Verordnung berufen, sondern müssen sie selbst begründen. Umgekehrt lässt sich Ihnen aus dem Normtext aber auch keine Zahl entgegenhalten. Was er verlangt, ist knapp und kumulativ — und an einer Stelle strenger, als die Fallzahldebatte vermuten lässt.
Wer bedienen darf: zwei Voraussetzungen, kumulativ
Die eine Hälfte der Antwort steht in § 4 Absatz 2. Produkte dürfen demnach „nur von Personen betrieben oder benutzt werden, die die dafür erforderliche Ausbildung oder Kenntnis und Erfahrung besitzen“. Die andere Hälfte steht in Absatz 5 Satz 1: Der Betreiber darf „nur solche Personen mit dem Benutzen eines Produktes beauftragen, die die in Absatz 2 genannten Voraussetzungen erfüllen und die in das Produkt gemäß Absatz 3 eingewiesen sind“.
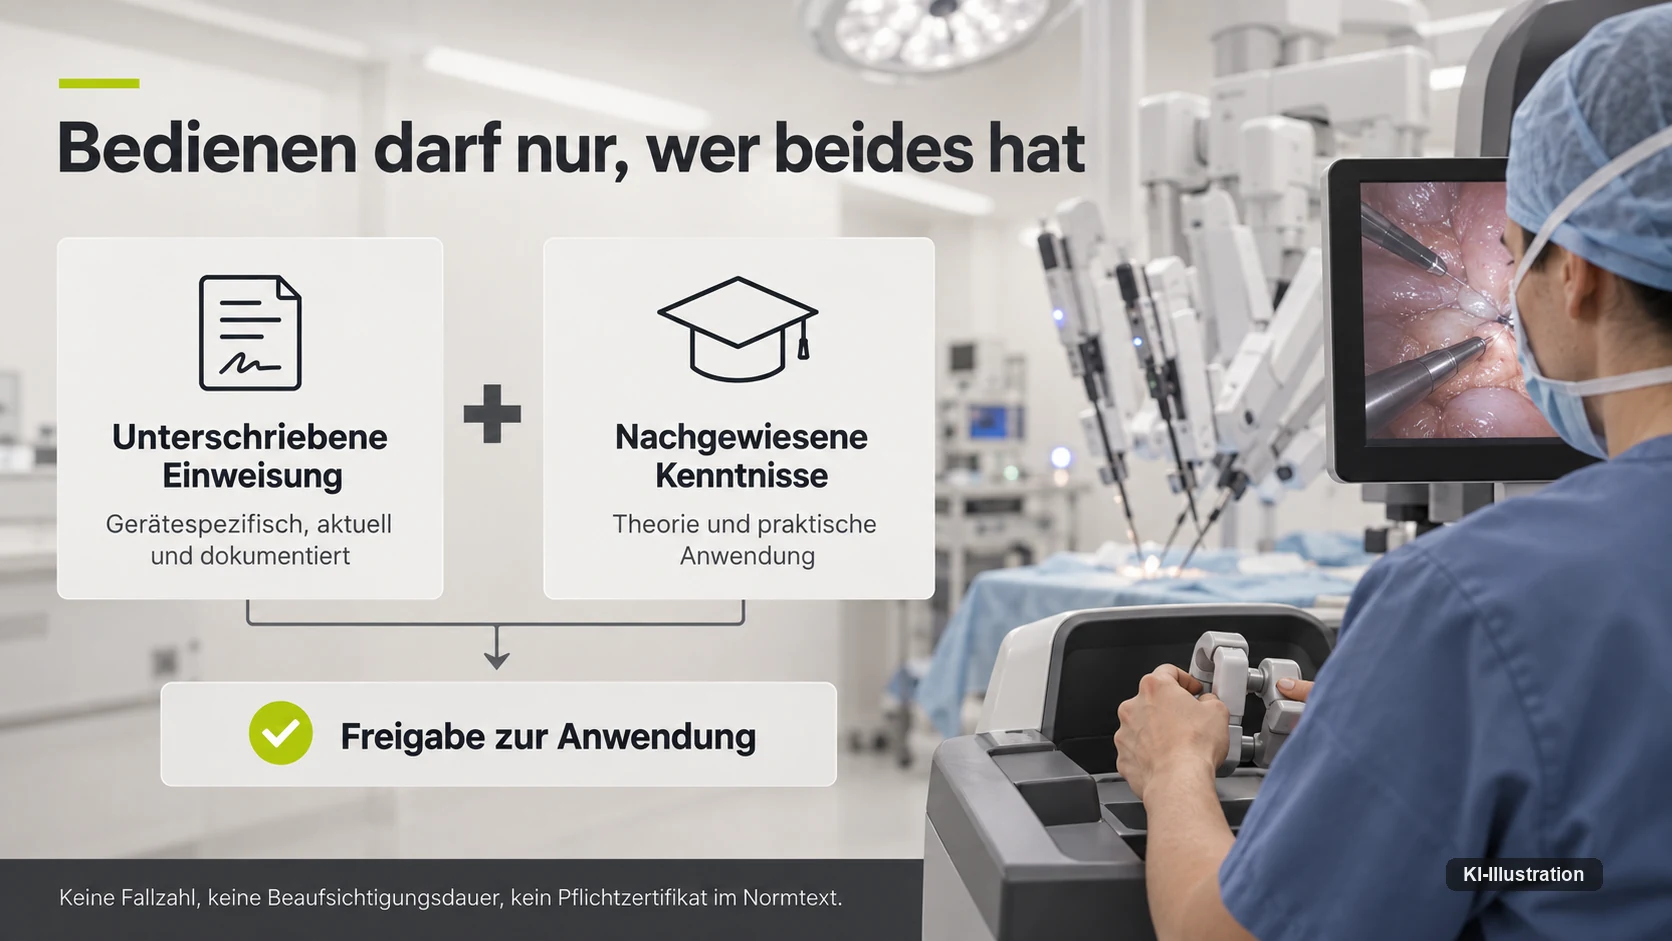
Diese beiden Sätze stehen nicht zur Wahl. Absatz 5 verknüpft sie mit einem „und“: Qualifikation und Einweisung, für dieselbe Person und dasselbe Produkt. Eine hervorragend ausgebildete Chirurgin ohne Einweisung in genau dieses System erfüllt die Voraussetzung nicht, und eine eingewiesene Person ohne die erforderliche Kenntnis erfüllt sie ebenso wenig.
Bemerkenswert ist die Adressierung: Absatz 2 richtet sich an die Handlung, Absatz 5 an den Betreiber. Die Auswahlentscheidung ist damit selbst eine Pflicht und nicht bloß eine Organisationsfrage.
| Pflicht | Fundstelle | Für welche Produkte | Was die Norm nicht sagt |
|---|---|---|---|
| Qualifikation der bedienenden Person | § 4 Absatz 2 | alle Produkte | keine Berufsgruppe, kein förmlicher Nachweis |
| Beauftragung nur qualifizierter und eingewiesener Personen | § 4 Absatz 5 Satz 1 | alle Produkte | wie der Betreiber sich davon überzeugt |
| Einweisung in die ordnungsgemäße Handhabung | § 4 Absatz 3 Satz 1 | alle Produkte | keine Dauer, keine Fallzahl, kein Anbieter |
| Erneute Einweisung nach Softwareaktualisierungen | § 4 Absatz 3 Satz 2 | Software, wenn sich die Handhabung nicht nur geringfügig ändert | wo die Geringfügigkeitsschwelle liegt |
| Dokumentation der Einweisung | § 4 Absatz 3 Satz 4 | aktive nicht implantierbare Produkte | welche Form; verlangt ist „geeignete Form“ |
| Funktionsprüfung am Betriebsort, Einweisung der beauftragten Person | § 11 Absätze 1 bis 3 | Produkte der Anlage 1 | ob ein robotisches Chirurgiesystem dazugehört |
| Medizinproduktebuch | § 13 Absätze 1 bis 3 | Produkte der Anlagen 1 und 2 | ebenso offen wie bei § 11 |
| Sicherheitstechnische Kontrolle | § 12 Absatz 1 | Anlage 1; Satz 5 erstreckt die Sätze 1 bis 3 auf „andere Produkte sowie mit Produkten nach Anlage 1 verbundene Gegenstände“ | Absatz 1 nennt den Hersteller nicht; wer prüfen darf, richtet sich nach Absatz 4 in Verbindung mit § 5 |
Medizinprodukte-Betreiberverordnung in der Fassung vom 14. Februar 2025, Wortlaut abgerufen am 10. September 2026.
Das „oder“, das entscheidet
In Absatz 2 steckt ein kleines Wort mit großer Wirkung. Verlangt sind die erforderliche Ausbildung oder Kenntnis und Erfahrung — nicht beides und nicht eine bestimmte Ausbildung. Die Norm nennt weder eine Berufsgruppe noch eine Form, in der die Voraussetzung nachzuweisen wäre.
Der Satz „nur Ärztinnen mit Zertifikat dürfen bedienen“ lässt sich aus dieser Vorschrift deshalb nicht ableiten. Das ist keine Spitzfindigkeit, weil an der Frage Dienstpläne hängen: Wer die Bedienung pauschal an einen Titel oder an ein Herstellerzertifikat bindet, verengt den Kreis stärker als die Norm und muss diese Verengung selbst tragen.
Das „oder“ schneidet allerdings in beide Richtungen. Es öffnet die Tür für nachgewiesene Kenntnis und Erfahrung, nimmt Ihrem Haus aber die bequeme Beweisurkunde. Weil kein Dokument vorgeschrieben ist, gibt es auch keines, auf das sich eine Leitung im Zweifel schlicht berufen könnte. Sie muss darlegen, woraus sich die Kenntnis ergibt.
Einweisung: die Norm, die immer greift
§ 4 Absatz 3 Satz 1 ist knapp: „Eine Einweisung in die ordnungsgemäße Handhabung des Produktes ist erforderlich.“ Diese Vorschrift gilt für alle Produkte, ohne Beschränkung auf eine Anlage. Damit ist sie die tragende Norm für jedes robotische System im Haus, und zwar unabhängig davon, wie die Anlagenfrage weiter unten ausgeht.
Satz 3 nimmt zwei Fälle aus: wenn eine Gebrauchsanweisung entbehrlich ist und wenn eine Einweisung bereits in ein baugleiches Produkt erfolgt ist. „Baugleich“ ist enger als „vergleichbar“ oder „vom selben Hersteller“; die Ausnahme trägt also weniger weit als im Alltag oft angenommen. Der Satz verweist außerdem auf zwei EU-Verordnungen, deren Titel in beiden von uns genutzten Abrufkanälen gekürzt waren — diesen Teil zitieren wir daher nicht.
Was „ordnungsgemäße Handhabung“ im Einzelfall bedeutet, hängt am Bedienkonzept des konkreten Systems: Konsole, Instrumentenwechsel, Not-Aus, Umgang mit Fehlermeldungen. Die Verordnung beschreibt das nicht, denn sie kennt keine Produktgattungen; maßgeblich sind die Gebrauchsanweisung und die Zweckbestimmung des Herstellers.
Software-Updates lösen eine neue Pflicht aus
Der für die Robotik wichtigste Satz der Vorschrift ist Satz 2: „Für Software gilt dies auch nach jeder Installation von Softwareaktualisierungen, die die Handhabung der Software durch den Benutzer beim Betreiben und Benutzen nicht nur geringfügig ändern.“ Hier unterscheidet sich ein robotisches System von einem Skalpell. Ein Skalpell bekommt keine Releases.
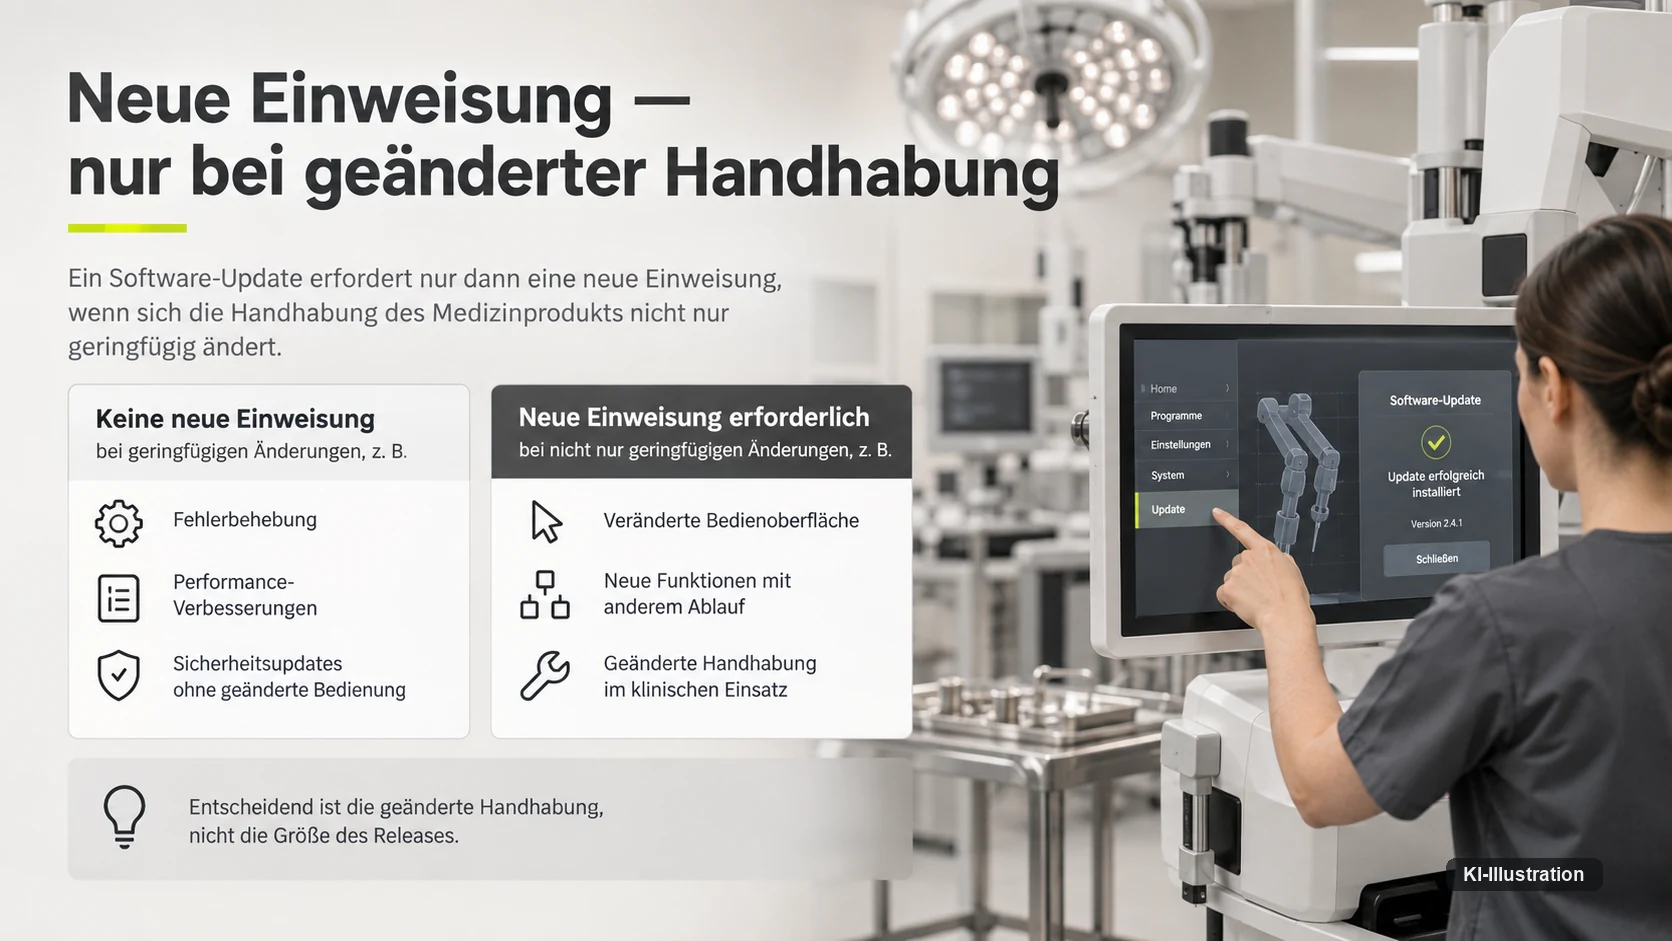
Die Schwelle knüpft nicht am Umfang des Codes an, sondern an der Handhabung durch den Benutzer. Ein großes Update ohne Bedienrelevanz kann darunter bleiben, während eine kleine Änderung an der Bedienoberfläche darüber liegt. Wer im Haus entscheidet, ein Update sei nur geringfügig, trifft damit eine rechtliche Bewertung — und die Norm liefert für diese Grenze keine Definition.
Die Einweisung ist bei Software also kein einmaliger Vorgang, sondern eine wiederkehrende Pflicht am Takt der Herstellerreleases. Welche Systeme in Deutschland um den Operationssaal konkurrieren und wie unterschiedlich ihre Produktzyklen laufen, zeigt der Beitrag zur OP-Robotik 2026.
„In geeigneter Form“ — was das ausschließt
Satz 4 verlangt, die Einweisung in die ordnungsgemäße Handhabung aktiver nicht implantierbarer Produkte „in geeigneter Form zu dokumentieren“. Der Nebensatz ist der eigentliche Inhalt. Eine Form ist nicht vorgeschrieben.
Aus dieser Vorschrift lässt sich daher kein bestimmtes Formular, kein Zertifikat und keine Unterschrift herleiten. Häuser, die ein Unterschriftenblatt führen, tun etwas Sinnvolles, erfüllen damit aber eine selbst gesetzte Anforderung. Wer digital dokumentiert, weicht umgekehrt von nichts ab.
Offen bleibt „geeignet“ trotzdem nicht leer, denn eine Dokumentation muss die Einweisung belegen können. Woran sich ein sinnvoller Mindestinhalt ablesen lässt, steht an anderer Stelle der Verordnung: bei den Angaben, die das Medizinproduktebuch verlangt.
Was hier offenbleibt: Ob die Dokumentationspflicht aus § 4 Absatz 3 Satz 4 bußgeldbewehrt ist, sagt dieser Beitrag nicht. Die Bußgeldvorschriften stehen in § 19 der Verordnung; deren Wortlaut lag uns nicht gesichert vor, weil zwei Abrufwege paraphrasierten und einer sichtbar verrutscht war. Der Bußgeldrahmen selbst steht in § 94 MPDG, den wir nicht geprüft haben. Eine Euro-Zahl nennen wir deshalb nicht.
Die Kaskade, die als Train-the-Trainer läuft
Für Produkte der Anlage 1 baut § 11 einen mehrstufigen Ablauf. Nach Absatz 1 muss zuvor der Hersteller oder eine befugte Person das Produkt am Betriebsort einer Funktionsprüfung unterzogen und eine vom Betreiber beauftragte Person eingewiesen haben. Nach Absatz 2 dürfen diese Produkte nur von Personen betrieben und benutzt werden, die durch den Hersteller, eine befugte Person oder durch die nach Absatz 1 beauftragte Person eingewiesen worden sind. Absatz 3 verlangt, Funktionsprüfung und Einweisung der beauftragten Person zu belegen; Absatz 4 nimmt Produkte zur Benutzung durch Laien aus.
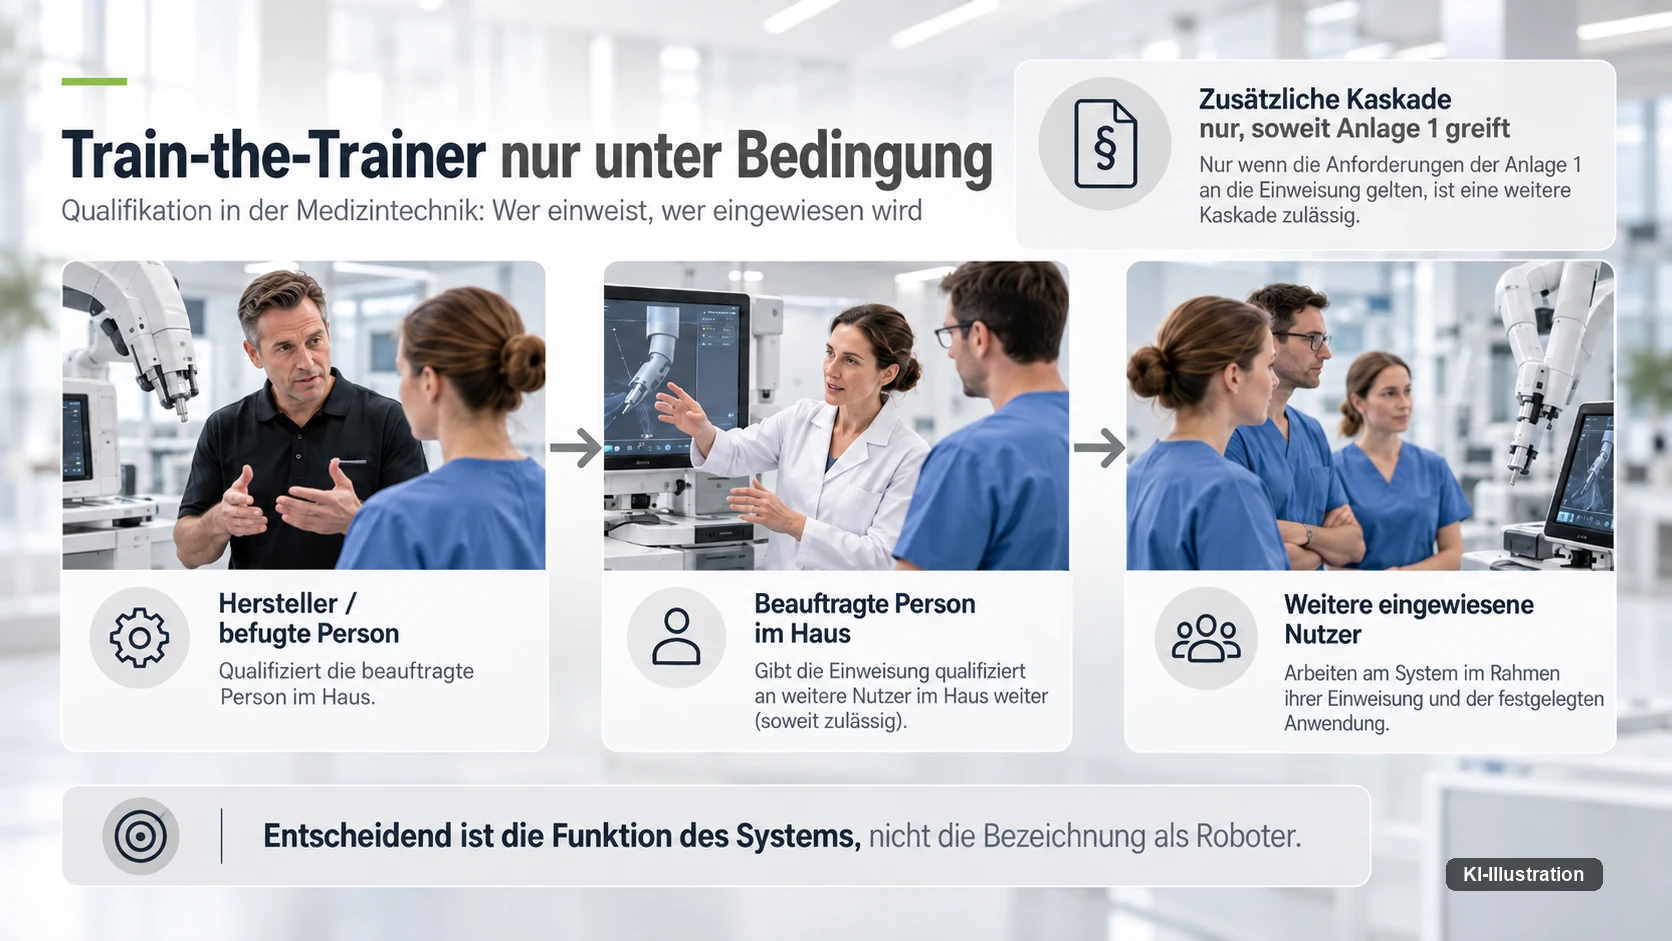
Absatz 2 ist der Mechanismus, den Kliniken als Train-the-Trainer betreiben. Der Hersteller weist eine beauftragte Person ein, und diese weist im Haus weiter ein, ohne dass für jede neue Kollegin ein Herstellertermin nötig wäre. Organisatorisch ist das der größte Hebel der ganzen Vorschrift, weil er den Einweisungsstau auflöst, den ein enger Terminkalender des Herstellers sonst erzeugt.
Nur trägt er nicht überall. Die Kaskade steht in § 11 und gilt für Produkte der Anlage 1; außerhalb der Anlage greift allein § 4 Absatz 3, und der kennt sie nicht ausdrücklich.
Fällt ein Operationsroboter unter Anlage 1?
Anlage 1 nennt Operationsroboter nicht. Sie ist nicht nach Produktgattungen, sondern nach Funktionen aufgebaut. Nummer 1.3 erfasst die „Erzeugung und Anwendung jeglicher Energie zur unmittelbaren Koagulation, Gewebezerstörung oder Zertrümmerung von Ablagerungen in Organen“.
Ob ein konkretes robotisches System darunter fällt, entscheidet damit die Funktion und nicht die Bezeichnung als Roboter. Ein Konsolensystem, das monopolare oder bipolare Instrumente führt, sieht in dieser Logik anders aus als ein System, das ausschließlich eine Führungshülse positioniert. Welche Komponente gemeint wäre, sagt die Norm jedoch nicht. Es ist eine Subsumtionsfrage, und keine der uns zugänglichen Primärquellen beantwortet sie.
Die zulässige Formulierung ist deshalb eine Bedingung: Soweit das System energieanwendende Komponenten im Sinne von Anlage 1 Nummer 1.3 enthält, greifen zusätzlich die §§ 11, 12 und 13. Das klingt nach Ausweichen und ist das Gegenteil davon. Denn beide unbedingten Antworten wären falsch, und zwar auf verschiedene Weise. Wer bejaht und irrt, baut Funktionsprüfungen, ein Medizinproduktebuch und Kontrollfristen für ein Gerät auf, das sie nach dieser Vorschrift nicht braucht — vermeidbare Bürokratie in einem Bereich, der genug davon hat. Wer verneint und irrt, verletzt eine Pflicht, hinter der ein Bußgeldtatbestand stehen kann.
Die Bedingung nützt Ihnen als Leitung mehr als ein Ergebnis, weil sie den Prüfpunkt benennt: Zweckbestimmung und Komponenten des konkreten Systems, nicht die Gattung. Wie sich Marktzugang und Betrieb rechtlich trennen, behandelt der Beitrag zu CE, MDR und AI Act im Krankenhaus.
Das Medizinproduktebuch: Namen, nicht Zahlen
Soweit ein System zu den Produkten der Anlagen 1 und 2 gehört, hat der Betreiber nach § 13 Absatz 1 ein Medizinproduktebuch zu führen. Absatz 2 hält ausdrücklich fest, dass dafür „alle Datenträger zulässig sind“. Digital genügt also, und diese Entlastung steht schwarz auf weiß.
Inhaltlich ist Absatz 2 die konkreteste Antwort der Verordnung auf die Frage, was dokumentiert werden muss. Einzutragen sind unter anderem Angaben zur eindeutigen Identifikation des Produktes, der Beleg über Funktionsprüfung und Einweisung nach § 11 Absatz 3 sowie der Name der beauftragten Person, der Zeitpunkt der Einweisung und die Namen der eingewiesenen Personen. Verlangt sind Namen, nicht eine Zahl von Geschulten. Eine Sammelnotiz über eine Schulung mit zwölf Teilnehmenden erfüllt das nicht.
Nach Absatz 3 ist das Buch so aufzubewahren, dass die Angaben dem Benutzer während der Arbeitszeit zugänglich sind, und nach der Außerbetriebnahme fünf Jahre lang. Weil der Geltungsbereich an den Anlagen hängt, bleibt auch diese Pflicht an die offene Frage gekoppelt.
Sicherheitstechnische Kontrolle: eine Höchstfrist, keine Regelfrist
§ 12 Absatz 1 Satz 2 bestimmt, dass sicherheitstechnische Kontrollen „spätestens alle zwei Jahre mit Ablauf des Monats“ durchzuführen sind, in dem die Inbetriebnahme oder die letzte Kontrolle erfolgte. Zwei Details werden dabei regelmäßig überlesen. Das Wort „spätestens“ macht daraus eine Höchstfrist und keine Regelfrist, und der Fristbeginn ist der Ablauf des Monats, nicht der Tag.
Satz 3 verpflichtet zu früherer Kontrolle, wenn aufgrund der konkreten Benutzungs- und Umgebungsbedingungen zu einem früheren Zeitpunkt mit Mängeln zu rechnen ist. Ein Operationsroboter im Mehrschichtbetrieb ist der Musterfall dieses Satzes, denn Nutzungsintensität ist genau die Bedingung, die er anspricht. Bemerkenswert ist außerdem, was fehlt: Das Wort Hersteller kommt in Absatz 1 nicht vor.
Satz 5 erstreckt die Sätze 1 bis 3 auf „andere Produkte sowie mit Produkten nach Anlage 1 verbundene Gegenstände“ und weitet die Reichweite damit erheblich. Hier ist Vorsicht angebracht: Zwei Abrufkanäle hatten die Sätze 4 und 5 zunächst vollständig unterschlagen, ausgerechnet an dieser Stelle. Vor einer Festlegung im Haus gehört der Satz gegen das Bundesgesetzblatt geprüft.
Der Paragraf, der für die Bedienung nicht gilt
In der Diskussion um Qualifikation taucht regelmäßig § 5 auf. Er greift jedoch nur, sofern für eine Tätigkeit nach dieser Verordnung besondere Anforderungen vorausgesetzt werden — und in Bezug genommen wird er von § 7 Absatz 3 für die Instandhaltung und von § 12 Absatz 4 für die sicherheitstechnischen Kontrollen. Das sind Wartung und Prüfung, nicht das Bedienen.
Die Verwechslung hat eine unangenehme Folge. Die Weisungsfreiheit, die § 5 in Nummer 2 vorsieht, betrifft den Instandhalter und den Prüfer. Wer § 5 zur Qualifikationsnorm für Bedienpersonal erklärt, importiert eine Weisungsfreiheit der Operateurin, die die Verordnung nicht hergibt — daraus kann eine falsche Dienstanweisung entstehen.
Die Antwort auf „wer darf bedienen“ steht folglich in § 4. Ein Vorbehalt gehört dazu: Wir haben die Bezugnahmen auf § 5 für § 7 und § 12 einzeln geprüft, nicht für jeden Paragrafen der Verordnung.
Wer im Haus zuständig ist
§ 6 verlangt einen Beauftragten für Medizinproduktesicherheit und knüpft daran eine Funktions-E-Mail-Adresse, unter der er erreichbar ist. Für eine Medizintechnikleitung ist das ein seltener Fall im Medizinprodukterecht: ein Punkt, der sich von außen in Sekunden prüfen lässt. Entweder es gibt die Adresse, oder es gibt sie nicht.
Wichtig ist die Abgrenzung dieser Rolle. § 6 schafft eine Melde- und Ansprechstelle, er ist keine Qualifikationsnorm für Bedienpersonal. Aus der Existenz eines Beauftragten folgt nicht, dass er entscheidet, wer an die Konsole darf; das bleibt die Beauftragung nach § 4 Absatz 5.
Zur Beleglage: Von § 6 liegen uns die Absätze 1, 3 und 4 im Wortlaut vor, Absatz 2 nur paraphrasiert. Aussagen zu dessen Inhalt stehen deshalb nicht in diesem Beitrag.
Wenn das System nicht der Klinik gehört
§ 3 bestimmt den Betreiberbegriff und die Fälle, in denen Betreiberpflichten verlagert sind. Bei robotischen Systemen wird das häufiger relevant als bei klassischer Gerätetechnik, weil ein solches System dem Haus nicht gehören muss. Miete, Nutzungsverträge und fallbezogene Abrechnungsmodelle kommen vor.
Wer die Pflichten trägt, hängt damit an der Bereitstellungskonstellation und nicht am Standort des Geräts. Gegen die naheliegende Verkürzung hilft eine Regel: Ein Nutzungsvertrag ist nicht schon eine Betreiberstellung. Ohne Kenntnis des konkreten Vertrags lässt sich die Zuordnung nicht behaupten, und dieser Beitrag behauptet sie auch nicht.
Praktisch heißt das, dass der Vertrag vor dem Einweisungsplan zu lesen ist, denn er entscheidet, wer dokumentieren muss. Welche Betriebsmodelle im Krankenhaus üblich sind, behandelt der Beitrag zu Kosten und Wirtschaftlichkeit von Krankenhausrobotern. Von § 3 liegen uns Absatz 1 und Absatz 2 Satz 1 im Wortlaut vor, der Rest paraphrasiert — die einzelnen Verlagerungsfälle zitieren wir daher nicht.
Mindestmenge ist nicht Mindestmenge
Ein Wort, zwei Bedeutungen, zwei verschiedene Rechtsfolgen — daraus entstehen im Klinikalltag die härtesten Missverständnisse. Mindestmengen nach § 136b Absatz 1 Satz 1 Nummer 2 SGB V legt der Gemeinsame Bundesausschuss fest, nicht das Bundesministerium für Gesundheit, nicht ein Land und keine Fachgesellschaft. Die Rechtsfolge ist scharf: Wird die Mindestmenge voraussichtlich nicht erreicht, dürfen die Leistungen nach Absatz 5 nicht bewirkt werden. Angeknüpft wird also an eine Prognose, nicht an die Ist-Zahl.
Davon zu unterscheiden sind Zertifizierungsmindestmengen von Fachgesellschaften. Für die Endoprothetik führt der fluxlane-Beitrag zur Roboter-Knie-OP EndoCert-Mindestmengen von 85 beziehungsweise 170 Eingriffen pro Jahr. Diese beiden Zahlen stammen aus der EndoCert-Zertifizierung der DGOOC und sind Anforderungen einer Fachgesellschaft an ein Zentrum — nicht Mindestmengen im Sinne der Mindestmengenregelungen des Gemeinsamen Bundesausschusses und keine Anforderung an die einzelne Operateurin. Dort geht es um ein Zertifikat, das entzogen werden kann, hier um Leistungen, die nicht bewirkt werden dürfen.
Wer beides „Mindestmenge“ nennt, lädt zu einem Fehlschluss ein, der teuer wird — aus einer Zertifizierungsanforderung ein Leistungsverbot abzuleiten. Für die Frage dieses Beitrags gilt ohnehin eine Einschränkung, die leicht untergeht: Mindestmengen sind eine Leistungsmenge und keine Qualifikationsanforderung. Sie sagen nichts darüber, wer ein System bedienen darf.
| Merkmal | Mindestmenge nach § 136b SGB V | Zertifizierungsmindestmenge einer Fachgesellschaft |
|---|---|---|
| Wer legt sie fest | Gemeinsamer Bundesausschuss | Fachgesellschaft oder Zertifizierungssystem, im Beispiel EndoCert/DGOOC |
| Anknüpfungspunkt | Prognose, nicht die Ist-Zahl | hier nicht geprüft |
| Bezugsgröße | je Arzt oder je Standort oder je Arzt und Standort, wie im Katalog bestimmt | im Beispiel 85 beziehungsweise 170 Eingriffe pro Jahr, bezogen auf ein Zentrum |
| Rechtsfolge | Die Leistungen dürfen nicht bewirkt werden (Absatz 5) | Entzug des Zertifikats |
| Aussage über die Bedienberechtigung | keine | keine |
§ 136b SGB V, abgerufen am 10. September 2026. Die EndoCert-Zahlen stammen aus dem fluxlane-Beitrag zur Roboter-Knie-OP. Der Mindestmengenkatalog des Gemeinsamen Bundesausschusses liegt nur als PDF vor und ist hier nicht gelesen.
Zum Katalog selbst deshalb nur das Nachprüfbare: Die Mindestmengenregelungen gelten in der Fassung vom 6. August 2026 seit diesem Tag, eine geänderte Fassung tritt am 1. Januar 2027 in Kraft. Innerhalb weniger Monate greift also eine neue Fassung, weshalb jede Angabe daraus ein Abrufdatum braucht. Belegt ist, dass das Rektumkarzinom im Katalog eine Nummer 14 trägt — ein Hinweis darauf, dass ein häufig robotisch operierter Eingriff erfasst ist. Eine einzelne Mindestmengenzahl steht in diesem Beitrag nicht, und die Gegenaussage, für roboterassistierte Eingriffe gebe es keine Mindestmenge, steht hier ebenso wenig: Beides wäre ohne den gelesenen Katalog unbelegt.
Lernkurve: was das Recht offenlässt und die Fachliteratur nennt
Wenn das Recht keine Fallzahl liefert, liegt der Blick in die Literatur nahe. Eine systematische Übersichtsarbeit von 2023 hat dafür 3.702 Dokumente gesichtet und 97 Studien eingeschlossen. Für die roboterassistierte Prostatektomie nennt sie eine Lernkurve von 10 bis 250 Fällen, für den laparoskopischen Zugang eine Spanne von 40 bis 250 Fällen und für die roboterassistierte Teilnephrektomie 4 bis 150 Fälle.
Diese Spannen sind kein Messrauschen. Die Autoren halten ausdrücklich fest, es habe erhebliche Unterschiede in den Definitionen der Endpunkte und Schwellenwerte gegeben — die Studien messen also Verschiedenes und nennen es gleich. Wer eine Einzelzahl aus diesem Feld zitiert, macht aus einer Heterogenitätsaussage eine Kennzahl.
Der entscheidende Schnitt läuft deshalb nicht zwischen Zahl und Nicht-Zahl, sondern zwischen zwei Sprechern. Das Recht nennt für die Einarbeitung keine Fallzahl; die Fachliteratur nennt Bandbreiten, für die robotische Knie-Endoprothetik etwa 7 bis 20 Eingriffe und für die roboterassistierte Chirurgie allgemein etwa 20 bis 30 — beides sind Studienwerte und keine Schwelle, die eine Behörde prüft. Wer diese Unterscheidung nicht mitführt, liest aus dem juristischen Nein ein fachliches Nein heraus, und das wäre falsch.
Die Spanne von 20 bis 30 Eingriffen bis zur Routine ist im Beitrag zu Aufbau und Funktion von OP-Robotern belegt und beschreibt geübte Operateure auf dem Weg zur Routine. Sie markiert nicht den Punkt, ab dem jemand allein an der Konsole arbeiten darf. Für die Planung eines Einarbeitungsprogramms sind solche Werte brauchbar; als Nachweis gegenüber einer Aufsicht taugen sie nicht, weil ihnen die Rechtsgrundlage fehlt.
Zwei Einschränkungen gehören zu den urologischen Spannen dazu. Belegt sind Eingriffe an Prostata und Niere, und auf andere Fachgebiete lässt sich das nicht übertragen; welche Endpunkte den Spannen im Einzelnen zugrunde liegen, ist wegen eines gekürzten Abrufs nicht abgesichert. Wie ein solcher Eingriff abläuft, steht im Beitrag zur roboterassistierten Prostata-OP.
Dass Qualifizierung und Schulung dauerhaft Personal binden, steht auch in der Kostenrechnung: Das Modell im zweiten Teil unserer Krankenhausserie setzt acht zusätzliche Betriebs- und Fachstellen an, Schulung inbegriffen.
Dienstanweisung trennen, Dokumentation koppeln, Anlagenfrage klären
Aus einem Normtext ohne Zahlen lässt sich trotzdem eine belastbare Dienstanweisung bauen. Sie wird sogar genauer als eine, die sich auf eine Fallzahl stützt, weil sie das abbildet, was im Streitfall tatsächlich geprüft wird. Drei Festlegungen tragen sie.
Die erste ist die Trennung, an der die meisten Hausregeln scheitern: Qualifikation und Einweisung stehen nebeneinander, nicht zur Auswahl. Wenn Sie eine solche Anweisung verantworten, führen Sie für jede Person und jedes System zwei Nachweise getrennt — woraus sich Ausbildung oder Kenntnis und Erfahrung nach § 4 Absatz 2 ergeben, und wann die Einweisung nach Absatz 3 stattgefunden hat. Ein Formular, das beides in ein Feld zusammenzieht, verdeckt genau den Fall, den Absatz 5 Satz 1 ausschließt: die eingewiesene Person ohne die erforderliche Kenntnis, oder die erfahrene Ärztin ohne Einweisung in dieses eine System. Der Aufwand dafür ist gering, denn beide Angaben liegen ohnehin im Haus; sie stehen nur meist in zwei Systemen, die niemand zusammenführt.
Die zweite Festlegung betrifft den Softwarestand. Solange ein Einweisungseintrag nur Person, Gerät und Datum führt, lässt sich nach einem Release nicht mehr sagen, wer worin eingewiesen ist — und genau das fragt § 4 Absatz 3 Satz 2 ab. Ein Eintrag, der die Version mitträgt, dazu den Tag der Installation und die hausinterne Bewertung, ob die Handhabung sich nicht nur geringfügig geändert hat, beantwortet die Frage ohne Rückfrage beim Hersteller. Diese Bewertung ist Ihre Entscheidung, weil die Verordnung die Geringfügigkeitsschwelle nicht definiert; die Release Notes des Herstellers sind dafür die Grundlage, nicht der Ersatz.
Die dritte Festlegung führt aus dem Haus hinaus. Ob Ihr System energieanwendende Komponenten im Sinne von Anlage 1 Nummer 1.3 enthält, entscheidet darüber, ob zusätzlich Funktionsprüfung, Medizinproduktebuch und sicherheitstechnische Kontrolle greifen — und diese Auskunft gehört schriftlich vom Hersteller in die Akte, statt im Haus vermutet zu werden. Eine Vermutung in die eine Richtung erzeugt Bürokratie für ein Gerät, das sie nach dieser Vorschrift nicht braucht; eine Vermutung in die andere Richtung lässt eine Pflicht offen, hinter der ein Bußgeldtatbestand stehen kann. Die Frage an den Hersteller ist deshalb konditional zu stellen und bezieht sich auf Zweckbestimmung und Komponenten, nicht auf die Produktgattung.
Was in keinem dieser drei Schritte steht, ist ein Termin. Die Verordnung nennt für die Einarbeitung keine Frist, also nennt dieser Beitrag auch keine: Die Handlung steht fest, der Zeitpunkt bleibt beim Haus und ist dort zu begründen. Belastbar dokumentierbar ist dagegen das, was die Verordnung wirklich verlangt — Qualifikation nach § 4 Absatz 2, Einweisung nach Absatz 3, Beauftragung nach Absatz 5 und nach jeder nicht nur geringfügig ändernden Softwareaktualisierung eine neue Einweisung. Das ist weniger, als viele erwarten, und an einer Stelle mehr, als die meisten Prozesse abbilden.
Quellen und Stand — 10. September 2026. Normtexte im Wortlaut geprüft, Medizinprodukte-Betreiberverordnung in der Fassung vom 14. Februar 2025: § 3 (Betreiberbegriff; Absatz 1 und Absatz 2 Satz 1 im Wortlaut, der Rest paraphrasiert) · § 4 (Absatz 2 Qualifikation, Absatz 3 Sätze 1 bis 4 Einweisung, Software und Dokumentation, Absatz 5 Beauftragung; die Titel der beiden in Satz 3 genannten EU-Verordnungen waren in beiden Abrufkanälen gekürzt) · § 6 (Beauftragter für Medizinproduktesicherheit; Absätze 1, 3 und 4 im Wortlaut, Absatz 2 paraphrasiert) · § 11 (Funktionsprüfung und Einweisungskaskade, Absätze 1 bis 4) · § 12 (sicherheitstechnische Kontrollen, Absatz 1 vollständig, Sätze 1 bis 5, sowie Absatz 4) · § 13 (Medizinproduktebuch, Absätze 1 bis 3) · § 19 (Bußgeldvorschriften — Wortlaut nicht gesichert, deshalb ohne Aussage im Text) · Anlage 1 (Nummer 1.3; Operationsroboter werden nicht genannt) · § 136b SGB V (Mindestmengen, Absatz 1 Satz 1 Nummer 2 und Absatz 5). Wissenschaftlicher Beleg: systematische Übersichtsarbeit zu Lernkurven in der urologischen Chirurgie, 2023 — daraus 97 eingeschlossene Studien aus 3.702 gescreenten Dokumenten, die Spannen 10 bis 250, 40 bis 250 und 4 bis 150 Fälle sowie der Hinweis der Autoren auf erhebliche Unterschiede bei Endpunkten und Schwellenwerten; der Abruf war als gekürzt gekennzeichnet. Die Werte 7 bis 20 Eingriffe (robotische Knie-Endoprothetik), 20 bis 30 Eingriffe (roboterassistierte Chirurgie allgemein) und die EndoCert-Mindestmengen von 85 beziehungsweise 170 Eingriffen pro Jahr sind Bestandsangaben der verlinkten fluxlane-Beiträge und dort belegt; dieser Beitrag übernimmt sie mit dieser Zuschreibung und nicht als eigene Messung. Nicht gefüllte Lücken: keine Zahl für eine Beaufsichtigungsdauer, weder aus dem Recht noch aus der Literatur; keine einzelne Mindestmengenzahl, solange der Katalog des Gemeinsamen Bundesausschusses nur als PDF vorliegt und nicht gelesen ist; keine Euro-Zahl für ein Bußgeld, weil § 94 MPDG nicht geprüft ist. Prüfvorbehalte: § 12 Absatz 1 lag zunächst nur unvollständig vor und ist am 10. September 2026 vollständig nachgeholt worden; die Aussage, der Absatz nenne den Hersteller nicht, ist an allen fünf Sätzen geprüft; die Bezugnahmen auf § 5 sind für § 7 und § 12 einzeln geprüft, nicht für jeden Paragrafen; die Zitierfundstelle der Fassung nennen wir nicht, weil die Angaben der Hosts voneinander abweichen. Ob ein robotisches Chirurgiesystem unter Anlage 1 fällt, ist offen und wird in keine Richtung behauptet. Diese Einordnung ist redaktionell und keine Rechtsberatung.
Häufige Fragen
Muss erneut eingewiesen werden, wenn das Haus ein zweites, baugleiches System beschafft?
§ 4 Absatz 3 Satz 3 MPBetreibV nimmt den Fall aus, dass eine Einweisung bereits in ein baugleiches Produkt erfolgt ist. Entscheidend ist das Wort baugleich: Ein vergleichbares Modell oder ein Nachfolger desselben Herstellers ist damit nicht gemeint. Redaktionelle Einordnung, keine Rechtsberatung.
Genügt das Zertifikat eines Herstellertrainings als Qualifikationsnachweis?
Die Verordnung verlangt keinen förmlichen Qualifikationsnachweis und nennt kein Zertifikat. Sie verlangt Ausbildung oder Kenntnis und Erfahrung nach § 4 Absatz 2 und zusätzlich die Einweisung nach Absatz 3. Ein Zertifikat kann Teil der Dokumentation sein, ersetzt aber keine der beiden Voraussetzungen. Redaktionelle Einordnung, keine Rechtsberatung.
Wer darf die Einweisung durchführen?
Für Produkte der Anlage 1 nennt § 11 Absatz 2 drei Wege: den Hersteller, eine befugte Person oder die nach Absatz 1 vom Betreiber beauftragte Person. Außerhalb der Anlage 1 gilt allein § 4 Absatz 3, und dort steht diese Kaskade nicht ausdrücklich. Redaktionelle Einordnung, keine Rechtsberatung.
Reicht eine rein digitale Dokumentation?
Für das Medizinproduktebuch hält § 13 Absatz 2 fest, dass alle Datenträger zulässig sind. Für die Dokumentation nach § 4 Absatz 3 Satz 4 verlangt die Verordnung eine geeignete Form und schreibt keine bestimmte vor, weshalb sich daraus kein Papierformular und keine Unterschrift herleiten lässt. Redaktionelle Einordnung, keine Rechtsberatung.
Wie lange sind die Unterlagen aufzubewahren?
Nach § 13 Absatz 3 ist das Medizinproduktebuch so aufzubewahren, dass die Angaben dem Benutzer während der Arbeitszeit zugänglich sind, und nach der Außerbetriebnahme fünf Jahre lang. Das betrifft Produkte der Anlagen 1 und 2. Für die Dokumentation nach § 4 Absatz 3 Satz 4 haben wir keine Aufbewahrungsfrist geprüft und nennen deshalb keine. Redaktionelle Einordnung, keine Rechtsberatung.
Löst jedes Update des Systems eine neue Einweisung aus?
Nur wenn es die Handhabung der Software durch den Benutzer beim Betreiben und Benutzen nicht nur geringfügig ändert. Die Norm definiert diese Schwelle nicht, sodass die Bewertung im Haus stattfindet und sich an den Angaben des Herstellers zum Release festmachen lässt. Redaktionelle Einordnung, keine Rechtsberatung.
Muss das Haus eine Mindestzahl von Eingriffen je Operateur festlegen?
Aus der Medizinprodukte-Betreiberverordnung folgt das nicht, denn sie nennt keine Fallzahl. Ob andere Regelwerke etwas verlangen, ist damit nicht gesagt. Fallzahlen aus der Fachliteratur sind Studienwerte und keine Schwelle, die eine Behörde prüft; wer sie in eine Dienstanweisung übernimmt, setzt sie als eigene Vorgabe des Hauses. Mindestmengen nach § 136b SGB V sind jedenfalls eine Leistungsmenge und keine Qualifikationsanforderung. Redaktionelle Einordnung, keine Rechtsberatung.
Trägt die Klinik die Betreiberpflichten auch bei einem gemieteten System?
§ 3 MPBetreibV bestimmt den Betreiberbegriff und die Fälle, in denen Betreiberpflichten verlagert sind. Ein Nutzungsvertrag begründet nicht schon eine Betreiberstellung, und ohne Kenntnis des konkreten Vertrags lässt sich die Zuordnung nicht behaupten. Redaktionelle Einordnung, keine Rechtsberatung.
Ist eine fehlende Einweisungsdokumentation bußgeldbewehrt?
Das lässt dieser Beitrag offen. Die Bußgeldvorschriften stehen in § 19 MPBetreibV, dessen Wortlaut uns nicht gesichert vorlag; der Bußgeldrahmen selbst steht in § 94 MPDG, den wir nicht geprüft haben. Eine Euro-Zahl nennen wir deshalb nicht. Redaktionelle Einordnung, keine Rechtsberatung.
Woran lässt sich nach einem Update erkennen, wer noch eingewiesen ist?
Nur an der eigenen Dokumentation, denn die Verordnung schreibt dafür keine Form vor. Führt der Einweisungseintrag den Softwarestand mit, also Version und Installationsdatum, lässt sich die Frage im Haus beantworten; führt er nur Person, Gerät und Datum, lässt sie sich nach einem Release nicht mehr klären. Ob ein Update die Handhabung nicht nur geringfügig ändert, bewertet der Betreiber selbst. Redaktionelle Einordnung, keine Rechtsberatung.